
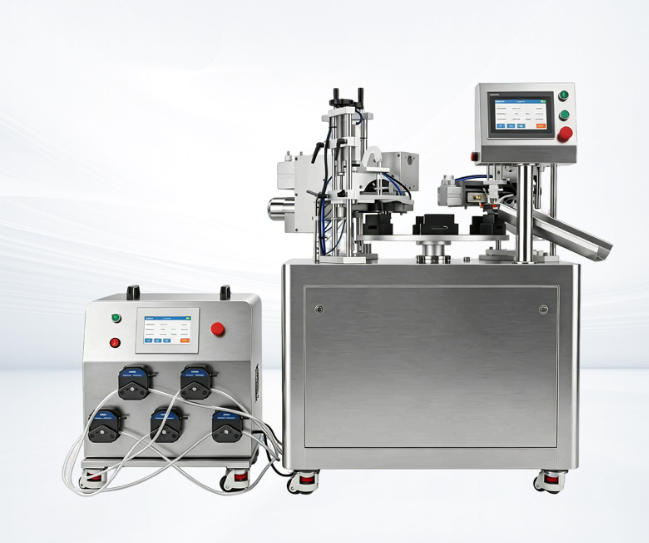
Os números que nenhum fabricante quer encarar: Somente no primeiro trimestre de 2025, os recalls de produtos atingiram 101 eventos—o maior total trimestral desde 2011, um aumento de 90,61 TP3T em relação ao 4º trimestre de 2024, de acordo com Análise de recalls do Grupo CRC. Um único recall motivado por contaminação no setor de cosméticos ou produtos farmacêuticos custa ao fabricante uma mediana de de $3 milhões a $72,7 milhões apenas em custos diretos — sem levar em conta a perda de espaço nas prateleiras, os danos à marca e o escrutínio regulatório que se segue. A questão para todo fabricante de tubos não é se a contaminação representa um risco. É se o seu equipamento de envase foi projetado para evitá-la.

Equipamento moderno de enchimento de tubos farmacêuticos operando em um ambiente controlado de sala limpa. Imagem: Pexels
Nos bastidores: como as máquinas de enchimento de tubos evitam a contaminação na indústria farmacêutica
Seu guia completo para atender aos requisitos de conformidade e, ao mesmo tempo, proteger a qualidade do seu produto e seus resultados financeiros
1. O verdadeiro custo da contaminação: por que seu processo de fabricação é mais importante do que você imagina
Entendendo sua carga de conformidade
Os fabricantes de tubos para produtos farmacêuticos e cosméticos operam sob um quadro regulatório em camadas que não admite ambiguidades. Nos Estados Unidos, Normas de Boas Práticas de Fabricação Atuais (cGMP) da FDA, conforme 21 CFR, Partes 210 e 211 exigem que todos os sistemas de produção — incluindo equipamentos de envase — evitem contaminação, confusões e desvios no processo. Na Europa, o Anexo 1 das BPF da UE (atualizado especificamente em 2023) tornou mais rigorosos os requisitos de controle de contaminação em todos os ambientes de fabricação, tanto estéreis quanto não estéreis. Para embalagens de dispositivos médicos e produtos relacionados ao setor farmacêutico, a norma ISO 13485 acrescenta uma camada de sistema de gestão da qualidade que exige evidências documentadas do controle de processos.
Isso não se trata de formalidades burocráticas. São os requisitos mínimos para acessar mercados regulamentados — e o não cumprimento deles acarreta consequências que sua empresa não poderá arcar.
Fontes comuns de contaminação nas operações de envase em tubos
A maioria dos casos de contaminação em instalações de envase em tubos não ocorre de forma dramática. Eles se acumulam por meio de falhas diárias no processo que só se tornam visíveis durante uma inspeção ou — pior ainda — durante um recall.
As cinco fontes de contaminação mais frequentemente registradas em ambientes de envase de tubos são:
1. Partículas transportadas pelo ar e ameaças microbianas. Os ambientes tradicionais de envase a céu aberto expõem o produto ao ar ambiente, que contém partículas, esporos de mofo e bactérias. Uma única troca de ar não controlada durante o período de envase é suficiente para comprometer um lote inteiro.
2. Contaminação cruzada entre lotes de produtos. Resíduos de produto nos bicos, zonas mortas nos cabeçotes de enchimento e linhas de transferência mal limpas transportam os componentes químicos — e a microbiota — de uma formulação diretamente para o próximo lote. Isso é especialmente crítico ao alternar entre a produção de produtos farmacêuticos e cosméticos em equipamentos compartilhados.
3. Pontos de contato humano. Cada ponto de contato manual não controlado no processo de envase introduz flora cutânea, partículas respiratórias e contaminantes de superfície. As mãos que tocam o corpo dos tubos, os operadores que colocam as mãos na zona de envase e a colocação manual das tampas criam pontos de exposição.
4. Degradação de materiais e interações químicas. Materiais de contato incompatíveis — elastômeros que não são de grau farmacêutico, ligas metálicas reativas, componentes poliméricos que liberam gases quando submetidos ao calor — podem alterar quimicamente o produto durante o enchimento. Esse tipo de contaminação é particularmente difícil de detectar, pois pode não ser visível.
Como esses problemas afetam diretamente seus resultados financeiros
A matemática financeira da contaminação é implacável:
| Consequências da contaminação | Faixa de custo estimada |
|---|---|
| Lote com falha (materiais + mão de obra) | $15.000–$80.000 por lote |
| Inspeção regulatória acionada | $50.000–$200.000 em resposta a questões de conformidade |
| Recall de produto (Classe II) | $ 500.000 – $ 5 milhões+ |
| Prejuízo à reputação da marca | Não quantificável; frequentemente permanente no setor farmacêutico |
| Multa regulatória (Carta de Advertência da FDA) | Variável; pode chegar a $1 milhão+ |
Além dos custos diretos, os incidentes de contaminação desencadeiam um escrutínio regulatório que acompanha sua unidade por anos. Uma Carta de Advertência da FDA, uma vez emitida, aparece em bancos de dados públicos e é rotineiramente analisada por compradores e distribuidores de marcas farmacêuticas que avaliam parceiros de fabricação. Perder um contrato com um grande cliente de marca por causa de uma Carta de Advertência em seu histórico pode representar um prejuízo financeiro 10 vezes maior do que o do recall original.
Equipamentos modernos de enchimento de tubos —incluindo os sistemas compatíveis com a Miyoda Packaging Machinery—aborda cada um desses vetores de contaminação, eliminando-os do processo por meio de soluções de engenharia, em vez de depender do comportamento do operador para evitá-los.
2. O ambiente estéril: sua primeira linha de defesa
Tecnologia de isoladores e sistemas de atmosfera controlada
O ambiente controlado em torno do seu equipamento de envase é tão importante quanto a própria máquina. A prevenção da contaminação começa antes mesmo de o produto entrar em contato com o bico.
Isoladores de pressão positiva manter uma pressão de ar mais alta dentro da zona de enchimento do que nas áreas circundantes da instalação. Essa barreira baseada em princípios físicos faz com que qualquer movimento de ar em um ponto de acesso flua externo—impedindo que partículas do ambiente entrem na zona crítica. Essa é uma característica imprescindível para o enchimento asséptico de tubos.
Filtragem HEPA (High-Efficiency Particulate Air) remove 99,97% das partículas em suspensão no ar com tamanho igual ou superior a 0,3 mícron — incluindo a maioria das bactérias, esporos de mofo e contaminantes ambientais. Os ambientes modernos de envase de grau farmacêutico combinam a filtragem HEPA com o fluxo de ar laminar (fluxo de ar unidirecional e controlado na zona de envase) para remover continuamente da área crítica qualquer partícula que possa ser gerada durante a operação.
De acordo com Normas de classificação de salas limpas ISO 14644, o envase asséptico de produtos farmacêuticos exige Classe 5 da ISO (equivalente ao Grau A das BPF da UE) condições na zona de enchimento imediato — não mais do que 3.520 partículas ≥0,5 μm por metro cúbico de ar. Esse é o padrão que seu equipamento de enchimento e seu ambiente devem atingir, documentar e manter.
O monitoramento da qualidade do ar em tempo real — por meio de contadores de partículas integrados ao ambiente de envase — permite detectar desvios ambientais durante a produção, e não somente após um resultado inadequado em uma amostragem ambiental realizada 48 horas depois. Esses dados em tempo real passam a fazer parte do registro do lote, fornecendo às autoridades regulatórias evidências de que o ambiente de envase esteve dentro das especificações durante toda a produção.
Seleção de materiais e prevenção da contaminação de superfícies
Os materiais com os quais seu equipamento de envase é fabricado afetam diretamente seu perfil de risco de contaminação. Essa não é uma área em que se deva economizar.
Aço inoxidável 316L é o padrão da indústria farmacêutica para componentes em contato com o produto. A designação “L” (baixo teor de carbono) reduz o risco de precipitação de carbonetos nas zonas de solda — um fenômeno que pode criar fendas microscópicas onde o produto e as bactérias se acumulam. Em comparação com o aço inoxidável de grau 304, o 316L oferece resistência à corrosão significativamente melhor contra as formulações salinas, ácidas e alcalinas comuns em tubos farmacêuticos e cosméticos.
Componentes que não soltam fiapos Em todo o conjunto da cabeça de envase — vedações, juntas e anéis O-ring fabricados com elastômeros de grau farmacêutico, como EPDM ou silicone —, evitam a liberação de partículas no produto durante os ciclos de envase. Compostos de borracha industriais padrão não são aceitáveis neste contexto: eles podem liberar partículas de negro de fumo e plastificantes que aparecem como contaminação visível nos produtos acabados.
Superfícies internas eletropolidas reduzir a rugosidade da superfície para Ra ≤ 0,4 μm — eliminando, essencialmente, as cavidades e sulcos microscópicos onde o biofilme (uma matriz protetora que as bactérias formam para resistir à limpeza) pode se estabelecer. Uma superfície polida visualmente não é o mesmo que uma eletropolida; a diferença é detectável ao microscópio e mensurável em testes de retenção microbiana.
Controle de temperatura e umidade para a estabilidade do produto
As condições ambientais controladas não se limitam a manter a precisão do enchimento — elas impedem diretamente os mecanismos de contaminação que surgem em condições ambientais extremas.
Umidade elevada acima de 60% RH promove o crescimento microbiano nas superfícies dos equipamentos, acelera a formação de biofilme e pode causar condensação no interior dos cabeçotes de enchimento, que depois escorre para o interior dos tubos abertos durante o ciclo de enchimento. Os ambientes de enchimento de tubos farmacêuticos normalmente especificam 45–55% de umidade relativa (UR) como um parâmetro controlado, validado e documentado.
O controle da temperatura é fundamental para formulações sensíveis — especialmente emulsões, produtos biológicos e princípios ativos sensíveis à temperatura, comuns em cosméticos de luxo e tratamentos tópicos farmacêuticos. As formulações mantidas fora da faixa de temperatura especificada durante o envase podem se separar, perder potência ou desenvolver suscetibilidade microbiana que não existiria em condições controladas.
Os sistemas modernos de envase incluem saídas de monitoramento ambiental que se integram diretamente aos registros de lote, fornecendo aos auditores dados ambientais contínuos e com registro de data e hora para cada ciclo de produção.

Ambiente controlado com filtragem HEPA: a primeira barreira de engenharia contra a contaminação no enchimento de tubos farmacêuticos. Imagem: Pexels
3. Projeto de sistemas de envase: engenharia de precisão que protege seus produtos
Técnicas de envase asséptico que eliminam o erro humano
Enchimento asséptico (definição: envase de um produto pré-esterilizado em um recipiente esterilizado, em ambiente controlado, sem esterilização posterior da embalagem final) é a metodologia predominante na produção de tubos para produtos farmacêuticos e cosméticos de alta qualidade. Ela é utilizada em vez da esterilização terminal porque a maioria dos produtos em bisnaga — cremes, géis, pomadas — não suporta o calor ou a radiação necessários para a esterilização após o enchimento sem danificar a formulação.
A vantagem dos sistemas automatizados de envase asséptico no que diz respeito à prevenção de contaminação é a eliminação da intervenção humana em todos os pontos críticos de controle. Sistemas automatizados:
- Transferir o produto do tanque a granel para o cabeçote de envase por meio de linhas de transferência fechadas e esterilizadas
- Dispensar o produto com precisão volumétrica calibrada de ±0,5% ou melhor — evitando tanto o enchimento insuficiente (não conformidade regulatória) quanto o enchimento excessivo (perda de produto e possível contaminação por transbordamento)
- Realizar ciclos completos de enchimento sem qualquer contato manual com o fluxo do produto ou com o interior do tubo
- Verifique autonomamente o peso do enchimento por meio do sistema integrado de verificação de peso antes do fechamento do tubo
Cada ponto de intervenção manual eliminado do seu processo de envase representa um risco de contaminação a menos. O mercado global de máquinas de envase asséptico—com valor estimado em US$ 1,51 bilhão em 2025 e uma taxa de crescimento anual composta (CAGR) de 4,51%—reflete o compromisso do setor com essa abordagem.
Métodos de esterilização de tubos integrados ao seu equipamento
Os tubos que chegam à estação de enchimento apresentam carga microbiana superficial — contaminação microbiana proveniente da fabricação, embalagem e transporte. As modernas máquinas de enchimento de tubos resolvem esse problema por meio de etapas integradas de pré-esterilização incorporadas ao fluxo de trabalho da máquina, antes mesmo que o bico de enchimento entre em contato com o interior do tubo.
As abordagens comuns de esterilização integrada incluem:
- Túneis de irradiação UV-C: Os tubos passam por um túnel de luz UV-C (ultravioleta-C, comprimento de onda de 200–280 nm) imediatamente antes da estação de enchimento. A radiação UV-C danifica o DNA microbiano, inativando bactérias superficiais e esporos de mofo sem o uso de produtos químicos ou calor. É eficaz para a maioria das descontaminações de superfícies de grau farmacêutico, desde que validado para a geometria específica do seu tubo e para a velocidade de processamento.
- Purga com ar ionizado: O ar ionizado injetado no interior do tubo imediatamente antes do enchimento remove as partículas eletrostáticas e os contaminantes aderidos à superfície da parede do tubo.
- Pré-esterilização com ETO (óxido de etileno): Utilizados em aplicações que exigem alto nível de esterilidade; os tubos chegam pré-esterilizados de uma instalação externa de esterilização por ETO e são mantidos em embalagens estéreis até a estação de enchimento.
Os protocolos de validação — os testes documentados que comprovam a eficácia da esterilização — devem acompanhar qualquer método que você utilize. Os órgãos reguladores não aceitam alegações; eles exigem dados.
Inovações em bicos e cabeçotes de envase
O bico de enchimento é o ponto de contato de maior risco entre o equipamento e o produto. Os projetos modernos de bicos de grau farmacêutico resolvem essa questão com soluções de engenharia que simplesmente não estavam disponíveis nos equipamentos de enchimento fabricados há apenas 10 anos:
Bicos de mergulho autolimpantes retroceder entre os ciclos de enchimento por meio de uma estação de limpeza que remove resíduos do produto da parte externa do bico, evitando o transporte cruzado entre lotes e a contaminação por gotejamento na parte externa dos tubos.
Cortinas de ar estéril no ponto de enchimento purgar continuamente a área imediata ao bico com ar filtrado por filtro HEPA durante os ciclos de enchimento, removendo quaisquer partículas ambientais que, de outra forma, poderiam se depositar nos corpos dos tubos abertos.
Conjuntos de bicos de troca rápida sem o uso de ferramentas permitem alterações de formato entre tipos de produtos ou tamanhos de tubos sem o uso de ferramentas — e, portanto, sem que as mãos do técnico entrem na zona de enchimento. O conjunto do bico é trocado como uma unidade vedada, colocado diretamente em um ciclo de esterilização e reinstalado sem contaminar a zona crítica da máquina.
Válvulas de fechamento para bicos sem gotejamento evitar a gota residual que os bicos convencionais produzem no final do enchimento — uma gota que cai na parte externa do tubo, gera um problema de higiene e, durante a produção em alta velocidade, se acumula como contaminação nas superfícies dos equipamentos adjacentes.
{% youtube 0xippYUxvpY %}
Vídeo: Máquina ultrassônica de enchimento e selagem de tubos em ação — demonstrando precisão, prevenção de contaminação e integridade da vedação na produção de grau farmacêutico. Fonte: YouTube
4. Selagem e tampagem: protegendo seu produto após o enchimento
Tecnologias de vedação hermética
A resistência de um tubo à contaminação depende inteiramente da qualidade de sua vedação. A operação de envase pode ser executada com perfeição, mas se o sistema de fechamento não conseguir criar uma barreira hermética (totalmente estanque ao ar e à água), todo o processo anterior fica comprometido.
As três principais tecnologias de vedação utilizadas em máquinas de envase de tubos para produtos farmacêuticos e cosméticos atendem, cada uma, a diferentes requisitos de produtos e regulamentares:
Seleção por ultrassom utiliza vibração de alta frequência (normalmente entre 20 e 40 kHz) que gera calor por atrito precisamente na extremidade do tubo, derretendo e fundindo as camadas laminadas ou plásticas sem aplicar calor externo ao produto. Isso o torna o método preferido para formulações farmacêuticas e cosméticas sensíveis ao calor — APIs (ingredientes farmacêuticos ativos) que se degradam acima de determinadas temperaturas, emulsões termolábeis e produtos biológicos. A vedação formada é consistentemente resistente, com valores de pressão de ruptura que normalmente excedem a própria pressão de falha do corpo do tubo — o que significa que a vedação não será seu ponto mais fraco.
Para uma análise técnica mais aprofundada da selagem por ultrassom aplicada a tubos de produtos cosméticos e farmacêuticos, Guia de selagem ultrassônica de tubos da Miyoda Packaging Machinery aborda os requisitos de engenharia e validação com detalhes práticos.
Seleção térmica (mandíbulas aquecidas/ar quente) aplica calor e pressão controlados na extremidade do tubo. Econômico e de alto rendimento, é adequado para formulações robustas que toleram exposição moderada ao calor. A precisão no controle da temperatura é fundamental: uma temperatura abaixo do necessário resulta em vedações fracas; uma temperatura acima do necessário degrada a composição química do produto ou queima o material do tubo.
Selagem por indução utiliza um campo eletromagnético para aquecer um revestimento de alumínio dentro da tampa, criando uma junção hermética entre o revestimento de alumínio e o ombro do tubo. Isso produz a barreira de inviolabilidade mais resistente e é a opção preferida para produtos farmacêuticos com requisitos regulatórios relativos à inviolabilidade.
Sistemas de tampas que garantem a proteção do produto
Aplicação de tampa estéril isso significa que as tampas devem ser fornecidas já esterilizadas ou esterilizadas na linha de produção antes da aplicação, para evitar que recontaminem um tubo limpo. Os sistemas modernos incorporam túneis de esterilização por UV-C ou purga com ar estéril para as tampas imediatamente antes da estação de tamponamento.
Tamponamento com controle de torque garante que as tampas sejam aplicadas com um torque especificado com precisão — apertadas o suficiente para manter o fechamento hermético, mas não a ponto de danificar a rosca ou causar rachaduras por tensão no fechamento, que se tornariam pontos de entrada de microrganismos. Cada tampa em cada tubo recebe o mesmo torque, verificado pelo sistema de monitoramento de torque da máquina e registrado como parte do registro do lote.
Teste de integridade da vedação na velocidade da linha agora é padrão em linhas de envase de grau farmacêutico. Os métodos incluem:
- Detecção de vazamentos de alta tensão (HVLD): Detecta microporos e microfissuras nas vedações de tubos medindo as variações na condutividade elétrica na zona da vedação
- Teste de decaimento a vácuo: Aplica vácuo controlado a tubos vedados e monitora a recuperação da pressão — qualquer perda indica uma falha na vedação
- Teste de imersão em corante azul: Utilizado em estudos de validação para confirmar visualmente a integridade da vedação em condições de tensão
Tecnologia de inspeção pós-enchimento
Os sistemas de visão computacional (inspeção automatizada por câmera, diferente da inspeção visual humana) realizam a inspeção 100% em cada tubo na velocidade de produção. Os modernos sistemas de visão de grau farmacêutico nas linhas de envase de tubos verificam:
- Partículas visíveis em tubos transparentes
- Verificação do nível de enchimento (por câmera ou por peso)
- Geometria e integridade da vedação
- Presença da tampa e ângulo de assento
- Presença e legibilidade do rótulo e do código de data
Sistemas de inspeção visual baseados em IA Agora, incorporam modelos de aprendizado profundo treinados com bibliotecas de defeitos, detectando defeitos superficiais sutis e anomalias nas vedações que os sistemas de visão baseados em regras não conseguem identificar. As taxas de rejeição dos sistemas de visão são documentadas automaticamente, gerando dados estatísticos do processo que os órgãos reguladores podem analisar para confirmar se o seu sistema de qualidade está funcionando corretamente.
5. Validação e documentação: comprovação da conformidade perante os órgãos reguladores
Qualificação de Instalação (IQ) e Qualificação Operacional (OQ)
Regulators don’t take your word for it that your equipment works correctly. They require documented evidence—a formal validation process executed before any equipment is used for commercial production.
The three-stage qualification framework required by FDA 21 CFR 211.63 and EU GMP consists of:
Installation Qualification (IQ): Documents that the equipment was installed according to manufacturer specifications—correct utilities connected, correct materials used, all components present and verified against the approved design. IQ is your proof that you received what was specified.
Operational Qualification (OQ): Demonstrates that the equipment operates within specified ranges across all parameters—fill volume accuracy across the full operating range, temperature control at all setpoints, seal torque repeatability, vision system detection rates for calibrated defect standards. OQ is tested at the extremes of your operating range, not just at nominal settings.
The entire IQ/OQ process typically takes 2 a 4 semanas post-installation and generates a documentation package—protocols, executed test records, summary reports—that becomes a permanent part of your facility’s validation master plan and must be available for regulatory inspectors at any time.
Performance Qualification (PQ) and Ongoing Monitoring
Qualificação de Desempenho (PQ) goes beyond proving the machine works—it proves the machine consistently produces conforming product when operated by your personnel with your formulations and materials. PQ runs use production materials, executed by your trained operators, under normal production conditions, repeated across a minimum number of consecutive batches (typically three) to establish statistical confidence.
PQ establishes your process capability baseline: the Cpk values (a statistical measure of how well a process fits within specification limits; Cpk ≥ 1.33 is the pharmaceutical industry minimum for critical parameters) for fill weight, seal strength, and other critical quality attributes.
After PQ, continued process verification (CPV)—ongoing statistical monitoring of key process parameters—provides regulators with evidence that your validated process remains in a state of control over time. Drift in a parameter that was within spec during PQ but is trending toward the specification limit must be detected and addressed before it becomes a non-conformance.
Batch Record Integration and Traceability
Every tube filling run generates a batch record: a comprehensive document capturing everything that occurred during production. Modern electronic batch record (eBR) systems integrated with filling equipment replace manual paper recording—eliminating transcription errors, illegible entries, and missing data that cause regulatory findings.
Your filling machine should automatically capture:
- Machine parameter settings (fill volume, seal temperature/pressure, torque values) for every production cycle
- Environmental monitoring data (temperature, humidity, particle counts) timestamped throughout the run
- In-process check weights and their pass/fail status
- Vision system rejection counts and rejection categories
- Any alarms, stops, or deviations with timestamp and operator response
Complete traceability—from raw material lot number through finished tube lot, including all equipment used, all personnel involved, and all process data recorded—is what makes your batch record an audit-proof document. FDA inspectors evaluating a contamination complaint have the legal authority to pull any batch record within a defined timeframe; a well-documented batch record is your defense.
 Batch record documentation and real-time process monitoring: the regulatory compliance infrastructure modern tube filling systems support. Image: Pexels
6. Maintenance Protocols: Keeping Your Equipment Contamination-Free
Preventive Maintenance Schedules That Protect Your Investment
Contamination events are not random. They cluster around predictable failure modes: worn seals that begin shedding particles, degraded nozzle O-rings that change fill accuracy, fouled heat exchangers that allow temperature drift. A preventive maintenance schedule based on actual usage hours and component risk profile—not just calendar intervals—intercepts these failure modes before they generate contamination.
A risk-stratified PM schedule for tube filling equipment typically includes:
| Frequência | Maintenance Activity |
|---|---|
| After each batch | Nozzle cleaning and inspection, seal zone wipe-down, vision system calibration check |
| Semanal | Filling head O-ring inspection, vacuum system check, torque tool calibration |
| Mensal | Full nozzle assembly replacement (high-throughput lines), drive system lubrication, HEPA filter differential pressure check |
| Quarterly | Complete filling head rebuild, sensor calibration certification, seal jaw surface inspection and replacement if worn |
| Annually | Full machine overhaul, all contact surface re-electropolishing inspection, comprehensive qualification review |
Every maintenance activity must be documented—what was done, when, by whom, using which replacement parts (with lot numbers for critical components). This maintenance history is reviewed during regulatory inspections as evidence of contamination prevention due diligence.
Cleaning Validation and CIP/SIP Systems
Clean-in-Place (CIP) systems automate the cleaning of product-contact surfaces without disassembling the machine. A programmed cleaning sequence circulates cleaning solution (typically an alkaline detergent, followed by an acid rinse, followed by purified water rinse) through the entire product pathway—filling head, transfer lines, nozzles—at controlled temperature and flow velocity sufficient to remove product residue to validated limits.
CIP eliminates the contamination risk of manual cleaning: technician hands in the fill zone, inconsistent scrubbing technique, inadequate rinsing that leaves cleaning chemical residues, and reassembly errors that create new dead zones.
Steam-in-Place (SIP) follows CIP for pharmaceutical applications requiring sterilization between product changeovers. The same pipeline that delivered cleaning solution now carries saturated steam at 121°C for a validated time-temperature cycle that achieves the required sterility assurance level (SAL ≤10⁻⁶, meaning a probability of contamination of less than 1 in 1,000,000). Both CIP and SIP cycles are automatically recorded, with temperature and flow data integrated into the batch record for the subsequent production run.
Eupry’s technical comparison of CIP vs. SIP provides a clear overview of when each method is appropriate—and the validation requirements for each.
Spare Parts Management and Supply Chain Control
A contamination event caused by a non-OEM replacement part is a regulatory catastrophe with no good explanation. Regulators expect that critical product-contact components—O-rings, seals, nozzle inserts—come from qualified suppliers, with material certifications, lot traceability, and compatibility validation with your specific equipment and formulations.
Critical spare parts inventory management for pharmaceutical tube filling operations includes:
- Minimum stock levels for every component with a lead time >2 weeks from the supplier
- Quarantine storage for incoming components pending receipt inspection
- Certificate of Conformance (CoC) and Certificate of Analysis (CoA) retention for every component lot
- Expiry date management for elastomeric components with defined shelf lives
Supply chain disruption during production—waiting 6 weeks for a replacement nozzle seal while production is down—is both a financial and a compliance problem. Most sophisticated pharmaceutical manufacturers maintain a formal critical component inventory policy as part of their contamination prevention program.
7. Training and Operational Excellence: Your Human Factor Advantage
Operator Training Programs That Reduce Contamination Risk
Your filling equipment’s contamination prevention capability is bounded by your operators’ understanding of why every protocol exists. Operators who understand the mechanism of contamination—not just the procedure to prevent it—make better real-time decisions when unexpected situations arise.
A complete operator qualification program for pharmaceutical tube filling includes:
- Equipment operation: startup sequences, process parameter monitoring, alarm response
- Contamination awareness: recognizing environmental indicators, understanding the consequences of protocol deviation
- Aseptic technique (if applicable): gowning procedure execution, movement discipline in the fill zone, intervention protocols
- Documentation requirements: what must be recorded, when, and how—and why regulators care about it
- Deviation handling: how to stop production safely, document the deviation, and initiate investigation
Operators should complete 3–5 days of hands-on training followed by a demonstrated competency assessment before working independently on pharmaceutical-grade filling lines. Requalification annually—or after any significant equipment change—maintains the standard.
Environmental Monitoring and Personnel Protocols
Personnel are the largest single source of contamination in controlled manufacturing environments. A single person sheds approximately 35,000–50,000 skin cells per minute; without proper gowning and behavior protocols, these particles—many carrying surface bacteria—reach product.
Effective personnel contamination prevention in a tube filling environment requires:
- Zoned gowning protocols that increase the level of protective clothing at each cleanroom grade boundary
- Unidirectional traffic flow through the facility that prevents personnel who have been in lower-grade areas from re-entering the fill zone without full re-gowning
- Microbial monitoring at contact surfaces: regular settle plate sampling, contact plate sampling of surfaces and gloves, and air sampling at defined locations and frequencies
- Entry limits: the number of personnel permitted in a Grade A/B fill zone at one time is controlled, because each additional person increases particle load
Continuous Improvement and Root Cause Analysis
Contamination events—whether a failed environmental monitoring result, a batch rejection, or a customer complaint—are process improvement data. The Corrective Action / Preventive Action (CAPA) system is the pharmaceutical industry’s formal methodology for learning from deviations.
A functional CAPA process for contamination events:
- Contain the deviation: Stop affected product, quarantine the batch, secure any evidence
- Investigate the root cause: Use tools like fishbone (Ishikawa) diagrams and “5 Whys” analysis to reach the systemic cause, not just the immediate trigger
- Implement corrective action: Fix the identified root cause with a verifiable change
- Verify effectiveness: Confirm through monitoring data that the corrective action eliminated the problem
- Prevent recurrence: Update procedures, training, and monitoring programs to capture the learning across all relevant operations
8. Technology Integration: Smart Manufacturing for Contamination Control
IoT and Real-Time Monitoring Systems
The pharmaceutical industry’s transition to connected manufacturing—what’s increasingly called Pharma 4.0—is transforming contamination control from reactive (finding problems after they occur) to predictive (preventing problems before they materialize).
IoT (Internet of Things)-connected tube filling equipment continuously streams process parameter data—fill weights, seal temperatures, nozzle pressures, environmental conditions—to a centralized monitoring system. When any parameter trends toward a control limit, the system alerts the operator before the parameter breaches the limit and before any non-conforming product is produced.
A Deloitte survey cited by the Pharma 4.0 industry analysis constatou que 86% of pharmaceutical executives believe IoT will significantly improve operational performance within five years—with contamination control and quality consistency ranking as the top two expected benefits.
For multi-site operations—a manufacturer with filling facilities in multiple countries—IoT connectivity enables a quality team at corporate headquarters to monitor production parameters at every site in real time. A deviation at a remote facility is visible immediately, not when the batch record is submitted days later.
Predictive Analytics and AI-Driven Quality Control
Machine learning models trained on historical equipment performance data can predict when a filling machine component will fail—before the failure occurs. This predictive maintenance capability is now commercially available for pharmaceutical-grade filling lines.
The practical application: your filling machine generates thousands of data points per production cycle. ML models analyze patterns in this data—subtle changes in fill nozzle pressure that precede a nozzle wear event, torque anomalies that predict a capping head bearing failure, environmental temperature drift patterns that correlate with HVAC filter clogging. When the model identifies a pattern matching a precursor to failure, it generates a maintenance alert before the failure causes a production disruption or a contamination event.
NIH-published research on AI/IoT integration in pharmaceutical manufacturing documents measurable improvements in production quality and contamination reduction when AI-driven monitoring is deployed on pharmaceutical filling lines.
Cloud-Based Documentation and Regulatory Compliance
Cloud-based electronic batch record and quality management systems address the documentation burden that pharmaceutical and cosmetic manufacturers face without adding administrative headcount. Key capabilities that matter for contamination compliance:
- Real-time batch record completion: Machine data populates batch records automatically, reducing documentation time by 60–80% compared to manual systems
- Secure, time-stamped audit trails: Every data entry, change, and review is recorded with the user identity and timestamp, satisfying FDA 21 CFR Part 11 electronic records requirements
- Instant audit access: During a regulatory inspection, batch records for any historical production run are retrievable in seconds rather than requiring paper file retrieval
- Automatic backup and disaster recovery: A contamination investigation requiring historical batch data is not impeded by data loss
 IoT-connected production monitoring: real-time contamination risk detection before problems reach finished product. Image: Pexels
9. Choosing the Right Equipment Partner: What to Evaluate
Vendor Evaluation Criteria for Your Specific Needs
The tube filling machine market offers a wide range of suppliers at widely varying price points and capability levels. For pharmaceutical and compliant cosmetic production, the evaluation criteria go significantly beyond purchase price.
The questions that matter most when evaluating a tube filling equipment supplier:
- Contamination control track record: Ask for references from pharmaceutical or cosmetic manufacturers in your product category. Request specific data: fill accuracy Cpk values from production, contamination incident rates before and after equipment installation, regulatory inspection outcomes at reference sites.
- Validation support: Does the supplier provide IQ/OQ/PQ protocol templates? Do they have experience supporting validation in your target regulatory jurisdiction (FDA, EU GMP, other)?
- Material certifications: Can the supplier provide 316L stainless steel mill certifications, elastomer material data sheets, and FDA/EU food-contact compliance statements for all product-contact components?
- Regional service capability: A 24-hour response time commitment means nothing if the nearest qualified service engineer is on a different continent. Confirm where their service network is located relative to your facility.
O Miyoda Packaging Machinery tube filling buyer’s guide provides a detailed framework for equipment comparison that addresses these questions in the context of both pharmaceutical and cosmetic production requirements.
Total Cost of Ownership Beyond the Purchase Price
The purchase price of a tube filling machine typically represents 40–60% of the total cost you’ll spend over its operational life. The hidden costs of inadequate contamination control equipment accumulate in ways that are easy to overlook during the procurement decision:
| Categoria de custo | Inadequate Equipment | Modern Pharma-Grade Equipment |
|---|---|---|
| Annual contamination incidents | 3–8 per year | Near-zero |
| Batch rejection rate | 2–5% | <0.1% |
| Manual cleaning labor (weekly) | 12–20 hours | 2–4 hours (CIP automated) |
| Regulatory compliance response | Frequent | Rare |
| Average equipment lifespan | 8–10 years | 15–20 years |
When you model total cost of ownership across a 10-year production horizon, modern pharmaceutical-grade filling equipment—even at USD 200,000–500,000 initial investment—consistently delivers lower total cost than less capable equipment purchased at a lower price point.
Post-Purchase Support and Partnership
Equipment capability at the time of purchase is only part of the story. The quality of technical support during production—when a filling parameter suddenly drifts at 11pm on a Friday before a Monday production deadline—determines whether your contamination prevention capability holds under real operating conditions.
Evaluate supplier support on:
- 24/7 remote technical support access: Is there a phone number that reaches a qualified engineer outside business hours, in your time zone?
- Remote diagnostic capability: Can the supplier connect remotely to your machine’s control system to diagnose issues without a site visit?
- Documented upgrade pathways: As your production volume grows, or as regulations change, can your equipment be upgraded (new filling heads, updated control systems, vision system additions) rather than replaced?
- Training refresh programs: As personnel turns over, does the supplier offer training resources that don’t require a full equipment commissioning to access?
10. Industry Case Studies: Real Results from Real Manufacturers
Small-to-Medium Cosmetic Manufacturers Scaling Production
A mid-sized cosmetic manufacturer in Southeast Asia producing 60,000 tubes/month of premium facial cream was experiencing a recurring problem: a 2.8% batch rejection rate due to seal inconsistencies and fill weight variation. Their existing semi-automatic equipment required manual seal inspection, and operator judgment varied between shifts.
After installing a modern automated tube filling line with integrated vision inspection and ultrasonic sealing:
- Batch rejection rate dropped from 2.8% to 0.15% within the first quarter
- Seal consistency (measured by burst pressure testing) improved, with Cpk rising from 0.85 to 1.48
- Production throughput increased by 35% despite running fewer shifts, because fill and seal cycles were faster and required less rework
- The manufacturer qualified for a private-label supply contract with a regional pharmacy chain that required documented quality data—a contract worth approximately USD 280,000 annually—that had been inaccessible with their previous quality metrics
Pharmaceutical Manufacturers Meeting Strict Regulatory Standards
A pharmaceutical topical manufacturer in Eastern Europe producing prescription and OTC dermatological creams faced a serious regulatory challenge: two consecutive EU GMP inspections had identified contamination control deficiencies in their tube filling operation—specifically inadequate environmental monitoring documentation and inconsistent nozzle cleaning validation.
The business consequence was immediate: two of their brand customers placed orders on hold pending a corrective action plan.
After a complete filling line upgrade with full CIP integration, automated environmental monitoring, and electronic batch record capability:
- The follow-up regulatory inspection resulted in zero contamination control findings
- Held orders were released within 90 days of the corrective action implementation
- Environmental monitoring data—now automatically captured and archived—satisfied the auditor’s review in under 30 minutes, versus a previous 2-day manual data retrieval process
- Annual contamination-related cost (rejected batches, investigation time, regulatory response) dropped from approximately EUR 180,000 to under EUR 12,000
Distributors and Agents: Supporting Your Customers’ Success
For equipment distributors and agents representing tube filling machinery to cosmetic and pharmaceutical manufacturers, the most effective customer conversations are built on the ROI framework—not on equipment specifications.
The questions your customers are actually asking:
- “What happens to my compliance standing if an FDA inspector visits next month?”
- “How do I justify this capital expense to my finance director?”
- “What proof can I give my brand customers that my filling process meets their quality requirements?”
Modern tube filling equipment answers all three directly: it provides documented contamination control that satisfies regulators, delivers measurable ROI through reduced batch rejection and recall cost, and generates the quality data that brand customers now routinely require from their contract manufacturers.
When building your customer proposal, structure the financial case around contamination cost avoided, not just equipment capability. A manufacturer losing 3% of production to batch rejection on a USD 2 million annual production value is losing USD 60,000 per year in direct material costs—before accounting for labor, regulatory time, and customer confidence. A USD 300,000 filling machine investment that reduces that loss to 0.1% recovers USD 57,800 per year in direct cost alone.
Your Path to Contamination-Free Manufacturing
Making the Investment Decision With Confidence
The business case for modern tube filling equipment with integrated contamination control is not a close call when you account for total cost of ownership, regulatory risk exposure, and the market opportunities that quality certification unlocks.
A manufacturer operating with inadequate contamination control is not running a lower-cost operation. They are accumulating a contamination liability that will eventually materialize as a recall, a regulatory action, or a lost customer contract—each of which costs more than the equipment upgrade would have.
Modern tube filling technology addresses every contamination vector in your filling operation—airborne particles, cross-batch contamination, human contact, material incompatibility—through engineering solutions that don’t depend on perfect operator execution every time.
Next Steps: Taking Action Today
Step 1: Assess your current contamination risk profile. Review your batch rejection data for the past 12 months. Calculate your contamination-related costs (rejected batches, rework, complaint investigation, regulatory response time). If you don’t have this data readily available, that absence is itself a finding.
Step 2: Define your compliance target. Are you producing cosmetics with quality aspirations, or pharmaceutical-grade products with regulatory obligations? Are you targeting regulated export markets that require GMP certification? Your equipment specification flows directly from your compliance target.
Step 3: Evaluate equipment suppliers against your full requirements. Use the criteria in Section 9 as your evaluation framework. Prioritize validation support, regional service capability, and reference customer data over purchase price.
Step 4: Build your investment case. Model the five-year cost comparison: current contamination costs (batch rejection, regulatory response, recall reserve) versus post-upgrade costs with contamination-controlled filling. Include market access opportunities—the brand contracts and markets your current quality documentation prevents you from accessing.
Máquinas de embalagem Miyoda works with cosmetic and pharmaceutical tube manufacturers across multiple markets on this exact evaluation process. Their tube filling and sealing machine guide covers technical selection criteria in detail appropriate for both first-time buyers and manufacturers upgrading existing operations.
📞 Ready to Eliminate Contamination Risks and Achieve Pharmaceutical-Grade Quality?
Schedule a confidential consultation with contamination prevention specialists. A proper assessment will review your current filling operations, identify your specific compliance challenges, and demonstrate exactly how modern tube filling technology can protect your products, satisfy regulators, and improve your profitability.
Contact Our Equipment Specialists Today | Explore the Tube Filling & Closing Machine Range
Perguntas frequentes
1. What makes a tube filling machine “pharmaceutical-grade,” and do I need it for cosmetics?
Pharmaceutical-grade equipment meets FDA, EU GMP, and ISO 13485 standards requiring aseptic filling, sterile environments, and comprehensive documentation. For cosmetics, the regulatory requirements are less stringent—but the operational benefits are identical: lower rejection rates, more consistent output, and the ability to serve premium brand customers who increasingly require quality documentation from their contract manufacturers. As regulations tighten (EU Cosmetics Regulation and emerging market GMP requirements are both trending toward higher standards), cosmetic manufacturers using pharmaceutical-grade equipment are already compliant rather than needing to retrofit.
2. How much contamination risk reduction can I expect from upgrading to modern equipment?
Modern automated tube filling machines reduce contamination incidents by 95–99% compared to manual or semi-automated processes, based on documented production data from manufacturers who have completed the transition. This reduction comes from eliminating airborne particle exposure at the fill point, removing manual contact from the product pathway, automating nozzle cleaning, and implementing real-time monitoring that catches environmental deviations before they affect product.
3. What’s the difference between aseptic filling and sterile filling, and which do I need?
Enchimento asséptico means filling a pre-sterilized product into a sterilized container within a controlled (clean) environment, without any subsequent sterilization of the finished package. It’s used when the product cannot tolerate terminal sterilization—which includes most cosmetic and pharmaceutical tube products (creams, gels, ointments).
Sterile filling (also called terminal sterilization) sterilizes the product inside the sealed container after filling—common for injectable vials and some liquid pharmaceuticals, but not applicable to tube products because the heat or radiation required would damage most formulations.
For tube products: aseptic filling is your methodology.
4. How long does equipment validation take, and what’s involved?
Full IQ/OQ/PQ validation typically takes 2 a 4 semanas after equipment installation. IQ confirms correct installation against specifications. OQ demonstrates the machine operates within specified parameter ranges. PQ confirms the machine consistently produces conforming product using your materials, your operators, and your production conditions. Equipment suppliers who support pharmaceutical customers should provide protocol templates and commissioning engineers experienced in validation—significantly reducing your preparation time.
5. Can I retrofit my existing filling line, or do I need to replace everything?
Specific components—filling heads, sealing stations, vision inspection systems—can sometimes be upgraded on existing equipment frames. However, full system replacement is often more cost-effective and ensures full compatibility between all contamination control elements. A critical limitation of retrofit approaches: older equipment frameworks often can’t accommodate modern CIP/SIP systems or IoT connectivity, which limits the contamination prevention capability you can achieve.
6. What training do my operators need, and how long does it take?
Operators working on pharmaceutical-grade tube filling equipment need 3–5 days of hands-on training covering equipment operation, contamination prevention mechanisms, aseptic technique (if applicable), cleaning procedures, documentation requirements, and deviation handling. Annual requalification maintains the standard as procedures update and personnel skills evolve. Initial training should be delivered by equipment manufacturer personnel, not just paper-based SOPs.
7. How do I prove to regulators that my filling process is contamination-free?
Through four documented evidence streams: (1) validated equipment qualification records (IQ/OQ/PQ) proving your equipment was properly installed and tested; (2) ongoing environmental monitoring data (particle counts, microbial swabs, settle plates) archived with your batch records; (3) in-process monitoring data (fill weights, seal integrity tests, vision system results) captured automatically during each run; (4) CAPA records demonstrating that any deviations were investigated and resolved. Modern equipment with electronic batch record integration captures most of this data automatically.
8. What’s the real cost of a contamination incident, and how does it compare to equipment investment?
Research published in Food Control (2025) documents median recall costs ranging from $3 million to $72.7 million per firm. Modern pharmaceutical-grade tube filling equipment—typically USD 200,000 to USD 500,000—prevents the conditions that generate these recalls. At a $3 million median, a single prevented recall pays for six complete filling line investments. The math doesn’t require optimistic assumptions.
9. How do I know if my current equipment is creating contamination risks?
Operational red flags include: batch rejection rates above 0.5% (contamination-related), any microbial positive environmental monitoring results in your fill zone, customer complaints about visible particles or product quality issues, difficulty documenting cleaning validation for your nozzles and product pathways, and fill weight variation Cpk below 1.33. If your equipment requires more than 4 hours of manual cleaning between batches, CIP is not in place—and that manual cleaning is your contamination risk point.
10. What maintenance schedule prevents contamination problems?
Daily: nozzle cleaning and inspection, fill zone wipe-down, basic machine checks. Weekly: O-ring inspection, torque tool calibration, filter differential pressure check. Monthly: filling head preventive maintenance, sensor calibration verification. Quarterly: complete filling head rebuild or replacement as needed, seal jaw surface inspection. Annually: comprehensive machine review, all qualification elements refreshed. Every activity documented with component lot numbers and personnel signatures.
11. How do distributors and agents position modern equipment to their customers?
Build the business case around contamination cost avoided—not equipment specifications. Calculate your customer’s current batch rejection cost, regulatory compliance burden, and the value of market access they’re excluded from due to quality documentation limitations. Then show how the equipment investment eliminates those costs and opens those markets. References from manufacturers in the same product category are your most powerful sales tool.
12. Can one machine handle both pharmaceutical and cosmetic products?
Mechanically, yes—modern equipment can handle both product types. Regulatorily, most pharmaceutical manufacturers maintain separate filling lines for pharmaceutical and cosmetic products to maintain separate validation records and prevent the complexity of cross-contamination risk management between regulated and non-regulated production. A single machine serving both applications requires a validated cleaning procedure proven to prevent pharmaceutical product carryover into cosmetic runs, and vice versa.
13. What’s the difference between positive pressure and negative pressure environments?
Positive pressure (filtered air is supplied to the clean zone at higher pressure than surrounding areas) prevents external particles from entering the critical fill zone—it’s the standard for pharmaceutical aseptic filling. Negative pressure (air is drawn out of a contained area) prevents product vapors or potent drug particles from escaping the fill zone into the surrounding facility—used for highly potent APIs (active pharmaceutical ingredients) where operator exposure is the safety concern. Most cosmetic and standard pharmaceutical tube filling environments require positive pressure.
14. How do I choose between different sealing technologies—induction, ultrasonic, or heat?
Selagem por indução is best for products requiring the strongest tamper-evident barrier and for caps with foil liners; standard for pharmaceutical OTC products. Seleção por ultrassom is best for heat-sensitive formulations—biologics, thermolabile emulsions, many premium cosmetic actives—where heat sealing would degrade the product. Seleção térmica (mandíbulas aquecidas/ar quente) is cost-effective and high-throughput for robust formulations that tolerate moderate heat exposure. Correct selection requires knowing your formulation’s temperature sensitivity and your regulatory tamper-evidence requirements.
15. What happens if my equipment fails during production—how do I prevent product loss?
Modern pharmaceutical-grade filling machines incorporate redundant safety systems and automatic production shutdown protocols that trigger before a machine malfunction can contaminate in-process product. Real-time parameter monitoring catches deviations before they become failures. Proper preventive maintenance—combined with a documented critical spare parts inventory—prevents unplanned failures from occurring during production. Technical support with 24/7 remote diagnostic access ensures that when unexpected issues arise, resolution time is measured in minutes rather than days.
Glossário de termos-chave
| Termo | Plain-Language Definition |
|---|---|
| Enchimento asséptico | Filling pre-sterilized product into sterilized containers in a controlled environment, without post-fill sterilization |
| HEPA filter | High-Efficiency Particulate Air filter—removes 99.97% of particles ≥0.3 μm from air |
| CIP | Clean-in-Place—automated cleaning of product pathways without machine disassembly |
| SIP | Steam-in-Place—sterilization of equipment surfaces using saturated steam without disassembly |
| IQ/OQ/PQ | Installation/Operational/Performance Qualification—the three-stage FDA/GMP equipment validation process |
| Cpk | Process Capability Index—statistical measure of how consistently a process produces within specification limits; ≥1.33 is pharmaceutical minimum |
| CAPA | Corrective Action / Preventive Action—systematic process for investigating and preventing recurrence of quality deviations |
| Biofilm | Protective matrix built by bacteria on equipment surfaces that resists standard cleaning—prevented by electropolished surfaces |
| SAL | Sterility Assurance Level—the probability of a single viable microorganism on a sterilized item; pharmaceutical standard is ≤10⁻⁶ |
| Hermetic seal | A completely airtight and watertight closure that prevents any gas or liquid exchange |
| 21 CFR Parte 11 | FDA regulation governing electronic records and signatures in regulated pharmaceutical manufacturing |
| GMP | Good Manufacturing Practice—regulatory standard for production processes in pharmaceutical and related industries |
Fontes: FDA cGMP Facts | IQ/OQ/PQ Guide — The FDA Group | CIP vs. SIP — Eupry | ISO 14644 Cleanroom Classification | Recall Cost Data — Science Direct 2025 | Aseptic Filling Machine Market — Market.us | IoT in Pharma Manufacturing — NIH/PMC | Máquinas de embalagem Miyoda















