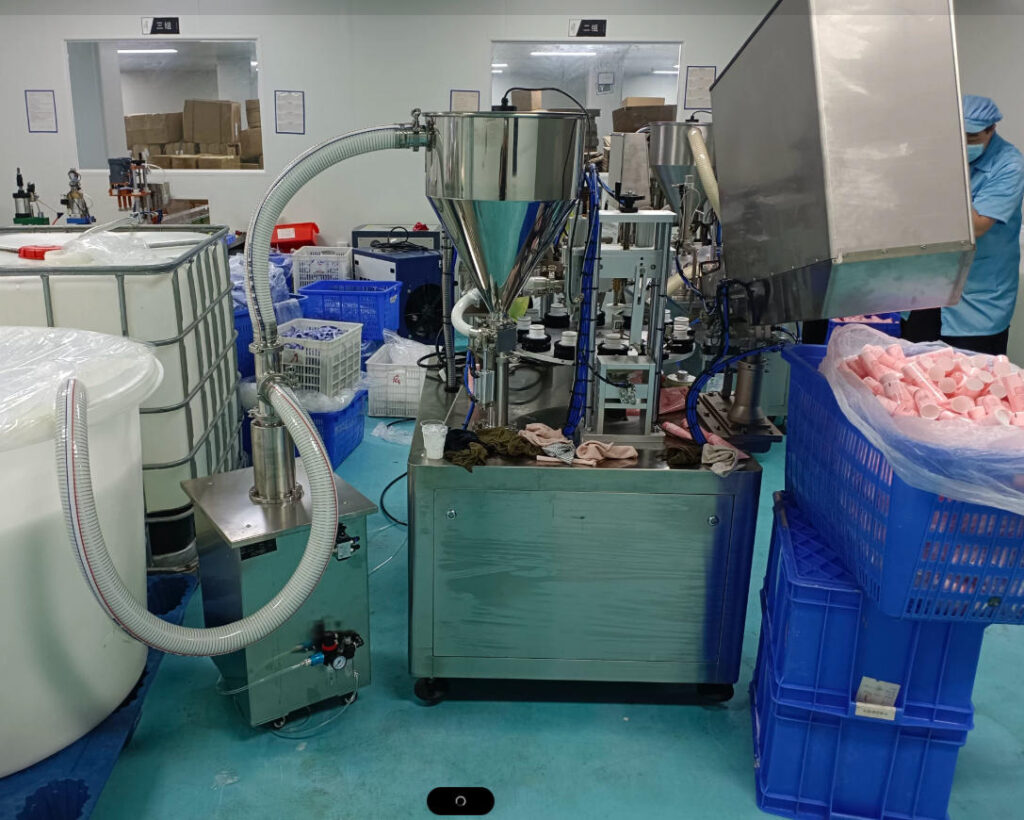
Domine os requisitos regulatórios antes que eles o dominem
A maioria das falhas na conformidade das embalagens em tubos não ocorre porque os fabricantes não se importam. Elas ocorrem porque os requisitos de conformidade são realmente complexos, estão em constante mudança e se distribuem por vários marcos regulatórios que se aplicam simultaneamente — a FDA por um lado, as BPF da UE por outro, as normas ISO como base para tudo isso e variações específicas de cada país sobrepostas a tudo isso.
O resultado é um ambiente de produção em que é perfeitamente possível acreditar que sua linha está em conformidade, embora apresente lacunas na documentação, falhas na qualificação de materiais ou erros de rotulagem que gerariam observações regulatórias no momento em que um inspetor entrasse pela porta.
Essa lista de verificação foi criada para preencher essas lacunas — de forma metódica, seção por seção — para que, quando o inspetor chegar à sua porta, você já esteja pronto.
Por que a conformidade é importante para sua empresa de fabricação de tubos
A FDA divulgou 190 cartas de advertência decorrentes de inspeções para os fabricantes de medicamentos e produtos biológicos somente no ano fiscal de 2024. Uma única carta de advertência que leve ao recall de um lote custa a uma empresa farmacêutica de médio porte, em média, entre $2 milhões e $10 milhões em custos diretos — sem levar em conta o tempo de inatividade da produção, a perda de receita contratual e os danos à reputação decorrentes de uma notificação pública de recall.
Para os fabricantes de cosméticos, as consequências são menos dramáticas no curto prazo, mas não menos reais. Um tubo que não atenda aos requisitos do Regulamento (CE) nº 1223/2009 da União Europeia sobre cosméticos — relativos à rotulagem ou aos limites de substâncias proibidas — pode resultar no apreensão do produto na alfândega, na retirada do mercado em toda a região da União Europeia e no tipo de cobertura da imprensa da qual leva anos para se recuperar.
Aqui está o argumento principal para tratar a conformidade como um investimento, em vez de um centro de custos: os casos de não conformidade sempre custam mais do que a infraestrutura de conformidade que os teria evitado. Cada sistema de registros de lotes, cada auditoria de fornecedor, cada protocolo de qualificação de materiais se paga muitas vezes mais quando comparado ao custo do único incidente que evita.
Este guia irá orientá-lo em todas as principais áreas de conformidade relevantes para a fabricação de tubos cosméticos e farmacêuticos — desde a seleção de materiais até a esterilização, rotulagem e monitoramento regulatório contínuo. Seja você operador de uma linha de envase de tubos, fornecedor de máquinas de embalagem de tubos ou distribuidor internacional de tubos acabados, os pontos de verificação aqui apresentados se aplicam diretamente às suas operações.
Entendendo o seu cenário regulatório
Normas regulatórias globais que afetam sua produção
O desafio para qualquer fabricante de tubos que atue nos mercados internacionais é que não se lida com um único quadro regulatório — trata-se, na verdade, de vários quadros que se sobrepõem, às vezes entram em conflito e evoluem independentemente uns dos outros.
Normas da FDA para tubos farmacêuticos (21 CFR Parte 211)
Nos Estados Unidos, as embalagens de tubos farmacêuticos se enquadram na categoria de 21 CFR, Parte 211 — as normas das Boas Práticas Atuais de Fabricação (cGMP) para produtos farmacêuticos acabados. Os principais requisitos específicos para embalagens incluem:
21 CFR §211.94 — Os recipientes e tampas dos medicamentos não devem ser reativos, aditivos ou absorventes de forma a alterar a segurança, a identidade, a concentração, a qualidade ou a pureza do medicamento. Isso significa que todo material do tubo que entre em contato com o seu produto farmacêutico deve ser testado e documentado para confirmar que não interage com a formulação. “Sempre usamos esse tubo” não é uma justificativa válida. Um Certificado de Análise (CoA) assinado e os resultados dos testes de compatibilidade, sim.
21 CFR §211.130 — As operações de embalagem e rotulagem exigem controles adequados para garantir a rotulagem correta. Isso aborda especificamente o risco de confusão de rótulos — um motivo de recall mais frequente do que a maioria dos fabricantes imagina.
21 CFR §211.184 — Devem ser elaborados registros de produção e controle de lote para cada lote. Para operações de envase de tubos, isso inclui pesos de envase, parâmetros de selagem, dados de codificação e resultados das verificações de qualidade durante o processo.
O texto completo da Parte 211 do Título 21 do Código de Regulamentos Federais (21 CFR) está disponível ao público e deve fazer parte da biblioteca de referência essencial de todo fabricante de tubos farmacêuticos.
Diretrizes de BPF da UE e requisitos do Anexo 1
A União Europeia Anexo 1 das BPF (revista em 2023, em vigor a partir de setembro de 2023) regulamenta a fabricação de produtos medicinais estéreis e tem implicações diretas para as embalagens em tubos utilizadas em aplicações farmacêuticas estéreis ou semiestéreis. A revisão de 2023 introduziu uma exigência obrigatória Estratégia de Controle de Contaminação (CCS) — um plano documentado, que abranja toda a unidade, que identifique todos os riscos de contaminação e as medidas de controle adotadas para lidar com cada um deles.
Para os fabricantes de embalagens em tubos que abastecem o mercado farmacêutico da UE, o Anexo 1 abrange os componentes da embalagem primária. Seu fornecedor de tubos deve comprovar que os tubos são fabricados em condições ambientais adequadas ao uso pretendido e que os processos de limpeza validados eliminam a contaminação por partículas e endotoxinas, mantendo-a dentro dos limites especificados.
Normas ISO 14644 para salas limpas destinadas à embalagem de produtos farmacêuticos
ISO 14644 classifica as salas limpas de acordo com a concentração máxima permitida de partículas em suspensão no ar. A classificação mais relevante para o enchimento de tubos farmacêuticos é Classe 7 da ISO (equivalente ao Grau C das BPF) para aplicações semiestéreis e Classe 5 da ISO (Grau A/B) para condições de envase asséptico.
| Classe ISO | Número máximo de partículas ≥ 0,5 µm por m³ | Equivalente ao padrão GMP | Aplicação típica |
|---|---|---|---|
| ISO 5 | 3,520 | Série A/B | Enchimento farmacêutico asséptico |
| ISO 7 | 352,000 | Nota C | Seleção de tubos farmacêuticos |
| ISO 8 | 3,520,000 | Nota D | Áreas de apoio, vestiários |
A produção de tubos para cosméticos normalmente não exige salas limpas classificadas pela ISO, mas espera-se que haja condições ambientais controladas (temperatura, umidade, filtragem de partículas), que podem ser exigidas nos acordos de qualidade firmados com as principais marcas de cosméticos.
Conformidade com a Revisão de Ingredientes Cosméticos (CIR)
O Revisão de Ingredientes Cosméticos (CIR) é um órgão científico independente cujas avaliações de segurança são utilizadas como referência pela FDA para avaliar a segurança de ingredientes cosméticos. Embora a conformidade com o CIR não seja legalmente obrigatória nos EUA, ingredientes ou materiais de embalagem sinalizados como inseguros ou insuficientemente testados pelo CIR são rotineiramente alvo de fiscalização por órgãos reguladores estaduais e, cada vez mais, por grandes compradores do varejo, como parte dos requisitos de qualificação de fornecedores.
Regulamentações específicas de cada país que seus distribuidores precisam conhecer
Se seus tubos forem enviados internacionalmente por meio de redes de distribuidores ou agentes, cada mercado acrescenta suas próprias exigências regulatórias:
- China (NMPA): Os materiais de embalagem de cosméticos devem estar em conformidade com o Regulamento de Supervisão e Administração de Cosméticos da China (CSAR, 2021), que estabelece restrições específicas quanto às substâncias presentes nos materiais de embalagem e exige o registro obrigatório de algumas categorias de cosméticos antes da entrada no mercado.
- Japão (PMDA): As embalagens farmacêuticas devem estar em conformidade com as normas da Farmacopeia Japonesa (JP) relativas aos materiais dos recipientes.
- Brasil (ANVISA): A rotulagem de tubos de cosméticos deve estar em conformidade com a legislação em língua portuguesa e incluir os elementos obrigatórios específicos definidos pela Resolução RDC 07/2015 da ANVISA.
- Canadá (Health Canada): Os tubos de medicamentos de venda livre estão sujeitos à Lei de Alimentos e Medicamentos e exigem rotulagem bilíngue (inglês e francês) no formato aprovado pelo Ministério da Saúde do Canadá.
Por que a conformidade regulatória afeta diretamente seu investimento em máquinas
Como o descumprimento das normas leva a paradas de produção onerosas
Uma paralisação da produção provocada por uma constatação regulatória não é medida em dias — é medida em semanas. A sequência de correção após uma observação 483 da FDA ou uma constatação de inspeção da UE normalmente envolve: realizar uma análise da causa raiz, implementar ações corretivas, documentar essas ações e enviar uma resposta formal de CAPA (Ações Corretivas e Preventivas) aos órgãos reguladores. Até que essa resposta seja aceita, a produção da categoria de produto afetada pode ser suspensa.
Para uma operação de enchimento de tubos com capacidade de 50.000 tubos por dia, mesmo uma paralisação de duas semanas representa uma perda de produção de 700.000 unidades. Com uma margem de contribuição de $0,80 por tubo, isso representa uma perda de $560.000 em margem de contribuição — apenas por um único incidente de não conformidade.
O custo real dos recalls e das multas regulatórias
Pesquisas publicadas sobre os custos dos recalls da FDA (análise retrospectiva dos recalls da FDA entre 2012 e 2023) indica que as falhas nas BPF — a categoria mais diretamente ligada a problemas de equipamentos e processos na fabricação de tubos — representam a maior categoria isolada de fatores que desencadeiam recalls ao longo do período do estudo. Os custos diretos de recall incluem notificação, logística, destruição e relatórios regulatórios. Os custos indiretos — perda de contratos com clientes, requalificação por parte dos clientes afetados e aumento da frequência de inspeções — são normalmente de duas a quatro vezes maiores do que os custos diretos.
Por que os fornecedores de maquinário devem compreender esses requisitos
Os distribuidores e agentes que vendem máquinas de embalagem em tubos para fabricantes de produtos farmacêuticos e cosméticos têm uma responsabilidade que vai além da ficha técnica da máquina. Um cliente que adquire uma máquina incapaz de gerar a documentação necessária para a validação regulatória — seja porque a máquina não possui recurso de registro eletrônico de lotes, seja porque os materiais em contato com o produto não são certificados de acordo com as normas USP/EP — é um cliente que enfrentará um problema de conformidade. E ele se lembrará de onde a máquina veio.
Máquinas de embalagem Miyoda projeta suas linhas de envase em tubos e embalagem levando em conta explicitamente os requisitos regulatórios da FDA, das BPF da UE e das normas ISO — garantindo que as especificações das máquinas que seus clientes recebem sejam compatíveis com os padrões de conformidade exigidos por seus mercados finais.
Como as normas de conformidade influenciam as especificações das máquinas
A estrutura de conformidade determina as especificações da máquina, e não o contrário. Um fabricante farmacêutico que precise atender aos requisitos de registros de lote da norma 21 CFR Parte 211 deve dispor de uma máquina com registro eletrônico de dados e capacidade de trilha de auditoria. Um fabricante de cosméticos que opera de acordo com o Regulamento (CE) n.º 1223/2009 deve ser capaz de rastrear cada lote de tubos até o lote do material do tubo e o lote do material de enchimento. Uma empresa de embalagem por contrato que atende a ambos os mercados precisa de uma máquina capaz de atender simultaneamente a ambos os requisitos de documentação.
Requisitos essenciais relativos aos materiais para tubos farmacêuticos
Seleção dos materiais adequados para a administração de medicamentos
O material do tubo é o principal componente da embalagem — o elemento que permanece em contato direto e contínuo com o seu produto, desde o momento do enchimento até o uso pelo paciente. Cada decisão relativa à seleção de materiais tem implicações regulatórias.
Plásticos de grau USP/EP e sua importância
USP (Farmacopeia dos Estados Unidos) e PE (Farmacopeia Europeia) As designações de grau confirmam que um material plástico foi testado e considerado em conformidade com as normas definidas para uso farmacêutico. Os capítulos relevantes da USP para materiais de embalagem em tubos são:
- USP — Sistemas de Embalagem Plástica e Seus Materiais de Fabricação: define os requisitos para testes de substâncias extraíveis em materiais plásticos utilizados em embalagens farmacêuticas
- USP — Sistemas de embalagem plástica para uso farmacêutico: requisitos atualizados (cumprimento obrigatório até dezembro de 2025) especificamente para sistemas de embalagem plástica em contato direto com medicamentos
Qualquer material de tubo utilizado em aplicações farmacêuticas deve vir acompanhado de documentação que comprove a conformidade com a norma USP . A indicação “adequado para uso alimentício” não é suficiente. A indicação “não tóxico” também não é suficiente. O Certificado de Análise (CoA) deve fazer referência a testes conforme as normas USP/EP realizados por um laboratório qualificado.
Propriedades de barreira que protegem a integridade dos produtos farmacêuticos
As propriedades de barreira determinam a eficácia com que o material de um tubo impede a troca de oxigênio, umidade e outros contaminantes ambientais entre o produto no interior e o ambiente externo. As duas especificações principais são:
- OTR (Taxa de Transmissão de Oxigênio): medido em cm³/m²/dia a temperatura e umidade definidas. Para princípios ativos farmacêuticos sensíveis à oxidação (vitamina C, retinol, certas formulações de antibióticos), a especificação de um OTR máximo é imprescindível.
- WVTR (Taxa de Transmissão de Vapor de Água): medido em g/m²/dia. É um parâmetro essencial para formulações nas quais o ganho ou a perda de umidade afetam a estabilidade, a concentração ou a forma física do produto.
No caso de tubos farmacêuticos, as especificações de barreira devem estar vinculadas aos dados de estabilidade — ou seja, o impacto real, medido, dos valores de OTR e WVTR na estabilidade da formulação específica nas condições de armazenamento previstas.
Requisitos para testes de compatibilidade de ingredientes ativos
Testes de substâncias extraíveis e lixiviáveis (Testes de E&L) — o processo de identificar sistematicamente quais compostos químicos podem migrar do material do tubo para o produto — é uma exigência regulatória para embalagens farmacêuticas em tubos e uma exigência cada vez mais comum para aplicações cosméticas de alta qualidade.
Os testes seguem um processo em duas etapas: primeiro, testes de compostos extraíveis em condições agressivas para identificar todos os compostos que possam potencialmente migrar; segundo, testes de compostos lixiviáveis em condições reais de uso para determinar quais compostos realmente migram e em quais concentrações ao longo da vida útil do produto.
Qualquer substância lixiviável detectada deve ser avaliada quanto à segurança no nível de concentração encontrado. Se a concentração exceder o limite de segurança relevante (normalmente o ICH Q3E Limite de Preocupação Toxicológica (de ingestão de 1,5 µg/dia), o material do tubo não pode ser utilizado para esse produto sem uma avaliação de risco adicional ou uma reformulação do material.
Normas para testes de migração e substâncias lixiviáveis
Os principais marcos de orientação para os testes de E&L são:
- ICH Q3E (Avaliação e Recomendação de Textos Farmacopeicos) — estabelece o marco internacional para a avaliação de E&L
- ISO 10993 (Avaliação Biológica de Dispositivos Médicos) — consultada para a metodologia de testes de substâncias extraíveis
- USP (Avaliação de substâncias extraíveis associadas a sistemas de embalagem e administração de produtos farmacêuticos) — Norma norte-americana para o processo de avaliação de substâncias extraíveis
Como a escolha do material afeta sua capacidade de produção
A escolha do material não é apenas uma decisão de conformidade — é uma decisão operacional. Os tubos de PE (polietileno) são selados com maior facilidade e com menor consumo de energia; os tubos de ABL (laminado com barreira de alumínio) oferecem barreira superior, mas exigem capacidade de selagem ultrassônica em sua linha de envase; Os tubos de PBL (laminado com barreira de plástico) oferecem barreira moderada sem teor de alumínio. Cada material requer diferentes configurações da máquina, parâmetros de selagem e procedimentos de troca de formato. A decisão sobre o material deve ser tomada antes da finalização das especificações da máquina — e não depois.
Documentação que você deve manter
Todo material utilizado na produção de tubos para produtos farmacêuticos ou cosméticos regulamentados requer um conjunto específico de documentação que deve estar imediatamente disponível durante as inspeções regulatórias.
Certificados de Análise (CoA) de materiais
A Certificado de Análise (CoA) é um documento emitido pelo fornecedor que confirma que um lote específico de material foi testado de acordo com especificações definidas e atendeu a todos os requisitos. Um CoA deve ser específico para o lote — fichas técnicas gerais do produto não servem como substituto.
No caso de materiais para tubos farmacêuticos, o Certificado de Análise (CoA) deve confirmar: a identidade do polímero (espectro FTIR ou equivalente), as especificações das propriedades físicas (densidade, MFI), a conformidade com a norma USP ou equivalente da EP e a ausência de substâncias proibidas ou metais pesados acima dos limites máximos permitidos.
Registros de qualificação de fornecedores
A qualificação de fornecedores é o processo de avaliar e aprovar formalmente um fornecedor de materiais antes que seus materiais entrem na sua produção. Os registros de qualificação devem incluir: o protocolo de qualificação utilizado, os resultados da auditoria ou do questionário do fornecedor, a análise da certificação do próprio sistema de gestão da qualidade do fornecedor (normalmente, no mínimo, a ISO 9001) e uma decisão formal de aprovação documentada com data e assinatura de autorização.
Um fornecedor que apresente um Certificado de Análise (CoA), mas que não tenha passado por um processo formal de qualificação, é considerado um fornecedor não qualificado — independentemente da qualidade aparente de sua documentação.
Dados de estabilidade para interações entre tubos e produtos
Os dados de estabilidade devem demonstrar, ao longo de todo o prazo de validade proposto para o produto, que o material do tubo não afeta negativamente o produto. Isso significa realizar estudos de estabilidade com o produto real em tubos reais, nas condições especificadas pela ICH, e testar o produto em cada ponto temporal quanto aos atributos críticos de qualidade (potência, pH, aparência, contagem microbiana) que poderiam ser afetados pela interação entre o tubo e o produto.
Documentação sobre rastreabilidade de lotes
Cada lote de tubos utilizado na produção farmacêutica deve ser rastreável até o lote específico de material a partir do qual esses tubos foram fabricados. Essa cadeia — lote do produto → lote de tubos → lote de material dos tubos — é o que permite um recall eficiente e preciso caso seja detectado um problema de qualidade do material após o envio dos produtos.
Erros comuns de conformidade com materiais cometidos pelos fabricantes
Utilização de fornecedores não qualificados: O erro mais comum e mais grave. A troca de fornecedores de tubos sem repetir o processo de qualificação, sob o argumento de que o novo fornecedor “parece equivalente”, gerou várias observações 483 da FDA nos últimos três anos.
Verificação inadequada das propriedades de barreira: Especificar tubos com base no diâmetro e na qualidade de impressão, sem levar em conta o OTR e o WVTR — e, em seguida, descobrir, durante os estudos de estabilidade, que o produto está se degradando mais rapidamente do que o permitido pela informação do rótulo.
Falha na atualização das certificações de materiais: Os fornecedores reformulam os materiais. Um Certificado de Análise (CoA) de 2021 não confirma a conformidade com os requisitos atuais da norma USP . A reconfirmação anual da qualificação do fornecedor e da validade do CoA é uma exigência regulatória.
Ignorando os resultados dos testes de compatibilidade: Os testes de E&L são realizados, uma substância lixiviável é detectada em concentração limítrofe e a equipe decide prosseguir porque “provavelmente está tudo bem”. Essa é uma causa raiz documentada de eventos de recall.
Noções básicas sobre conformidade de tubos para produtos cosméticos
Cumprimento das normas de embalagem para produtos de beleza e cuidados pessoais
Requisitos do Regulamento (CE) n.º 1223/2009 da UE sobre cosméticos
Regulamento (CE) nº 1223/2009 da UE é o principal marco regulatório para produtos cosméticos comercializados na União Europeia e constitui um dos marcos regulatórios mais abrangentes do mundo na área de cosméticos. No que diz respeito às embalagens em bisnaga, os principais requisitos são:
- A embalagem não deve comprometer a segurança do produto cosmético — não deve haver migração de substâncias nocivas dos materiais da embalagem para o produto
- O Pessoa responsável (a entidade do mercado da UE legalmente responsável pelo produto) deve manter um Arquivo de Informações do Produto (PIF) isso inclui a avaliação da segurança dos materiais de embalagem
- As substâncias proibidas e restritas listadas nos Anexos II e III do Regulamento não podem estar presentes nos materiais de embalagem em níveis que possam migrar para o produto acima dos limites de segurança
Para distribuidores e agentes que comercializam máquinas para embalagem em tubos no mercado da UE, seus clientes precisam de máquinas capazes de produzir tubos e embalagens em conformidade com esses requisitos relativos a materiais e documentação.
Regras da FDA sobre rotulagem e embalagem de cosméticos
De acordo com a Lei de Modernização da Regulamentação de Cosméticos de 2022 (MoCRA) — a atualização mais significativa da regulamentação de cosméticos dos EUA em décadas —, os fabricantes de cosméticos devem agora registrar suas instalações e listar seus produtos junto à FDA. Os requisitos de embalagem relevantes para os fabricantes de tubos incluem: declaração dos ingredientes em ordem decrescente de concentração, elementos obrigatórios no rótulo (peso líquido, identidade do fabricante, função do produto) e proibição de alegações falsas ou enganosas que possam fazer com que o cosmético seja classificado como medicamento pela FDA.
Limites para metais pesados e contaminantes
O Regulamento (CE) nº 1223/2009 da UE proíbe o uso de chumbo, mercúrio, arsênico e outros metais pesados em cosméticos, exceto em níveis de traço inevitáveis. Os materiais de embalagem podem ser uma fonte desses contaminantes por meio de pigmentos, estabilizadores ou conteúdo reciclado. Uma formulação de cor para tubos de cosméticos que utilize pigmentos amarelos à base de cádmio — ainda encontrados em algumas cadeias de suprimentos de tubos de baixo custo — não está em conformidade com a legislação da UE, independentemente do que o restante da formulação contenha.
Os testes de metais pesados em materiais de embalagem, especialmente em tubos pigmentados e revestimentos, devem fazer parte do programa de verificação de materiais recebidos de todo fabricante de tubos para cosméticos.
Normas de contaminação microbiológica
Os produtos cosméticos devem atender aos limites microbiológicos definidos na norma ISO 17516 (Microbiologia de Cosméticos) — normalmente, uma contagem total de microrganismos aeróbicos não superior a 1.000 UFC/g ou mL para produtos destinados à região dos olhos e 100 UFC/g ou mL para produtos destinados a crianças. A embalagem em bisnaga contribui para a segurança microbiológica ao proporcionar uma vedação hermética que impede a contaminação pós-enchimento. Uma falha na vedação, mesmo que seja um microvazamento pequeno demais para causar vazamento visível, pode permitir a entrada de microrganismos, fazendo com que o produto seja reprovado nos testes microbiológicos no final do prazo de validade.
Normas relativas aos aditivos de cor para materiais de tubos
Os corantes utilizados nos materiais dos tubos — os pigmentos que conferem às estruturas dos tubos as cores branca, prateada, dourada ou coloridas, comuns em embalagens de cosméticos — estão sujeitos a requisitos de aprovação em mercados regulamentados. Nos EUA, os aditivos corantes utilizados em materiais de embalagem que entram em contato direto com produtos farmacêuticos exigem aprovação da FDA, de acordo com a norma 21 CFR Parte 178. Na UE, os corantes para materiais de embalagem devem estar em conformidade com a Diretiva de Embalagens e, no que diz respeito às normas equivalentes de contato com alimentos aplicadas aos cosméticos, com as normas harmonizadas pertinentes.
Requisitos estéticos e funcionais
Conformidade com as normas relativas a tampas à prova de crianças e invioláveis
Nos Estados Unidos, o Lei de Embalagens para Prevenção de Envenenamentos (PPPA) exige embalagens à prova de crianças para a maioria dos medicamentos de venda livre e alguns produtos químicos domésticos. No caso de tubos farmacêuticos com tampas não reutilizáveis, a conformidade é garantida pelo próprio selo do tubo primário, que deve ser inviolável. Na UE, o Regulamento CLP da UE exige embalagens à prova de crianças para produtos que atendam aos limites de classificação de perigo.
Documente seus protocolos de teste de tampas à prova de crianças — protocolos, relatórios de teste e resultados de aprovação/reprovação — e mantenha-os como parte do arquivo do produto.
Requisitos de opacidade e bloqueio de luz
As formulações farmacêuticas que contêm princípios ativos fotossensíveis (vitamina D, tretinoína, alguns antibióticos tópicos) exigem materiais para tubos com opacidade suficiente para proteger o produto contra a degradação causada pela radiação UV e pela luz visível. Teste de transmissão de luz — a medição da porcentagem de luz ultravioleta e visível que atravessa a parede do tubo — deve ser realizada e documentada para tubos farmacêuticos nos quais o perfil de estabilidade da formulação identifica a luz como um fator de degradação.
Estabilidade da temperatura e condições de armazenamento
As especificações de desempenho do material do tubo devem abranger toda a faixa de temperatura prevista, desde a fabricação até o armazenamento e a distribuição. Um tubo que veda perfeitamente a 20 °C, mas apresenta microvazamentos a -10 °C (distribuição na cadeia de frio) ou sofre amolecimento do material a 40 °C (distribuição em mercados tropicais) não é adequado para o uso nesses mercados, independentemente dos dados de qualificação à temperatura ambiente.
Validação do prazo de validade de produtos cosméticos
Validação do prazo de validade exige que se comprove que o produto, em sua embalagem final, mantenha a segurança e o desempenho durante todo o prazo de validade previsto, nas condições de armazenamento indicadas no rótulo. No caso de tubos de cosméticos, isso envolve a realização de estudos de estabilidade em tempo real (produto na embalagem final real), complementados por estudos acelerados (temperatura e umidade elevadas para prever o comportamento a longo prazo em um período de tempo reduzido). Um tubo de cosmético com uma alegação de prazo de validade de 36 meses requer, no mínimo, dados de estabilidade em tempo real até 18 meses, juntamente com dados de estabilidade acelerada (40 °C/75% de umidade relativa, de acordo com as condições da ICH Q1A) para comprovar a alegação completa.

Requisitos de rotulagem e rastreabilidade
Conformidade com a declaração de ingredientes
De acordo com o Regulamento (CE) nº 1223/2009 da União Europeia e com as normas da FDA dos EUA, tanto para medicamentos quanto para cosméticos, a declaração de ingredientes deve listar todos os ingredientes em ordem decrescente de concentração, utilizando a nomenclatura INCI (Nomenclatura Internacional de Ingredientes Cosméticos) para cosméticos. Qualquer ingrediente com concentração igual ou inferior a 1% pode ser listado em qualquer ordem após aqueles com concentração superior a 1%.
No caso dos tubos farmacêuticos nos EUA, o Informações sobre o medicamento O formato de rotulagem (21 CFR §201.66) é obrigatório para medicamentos de venda livre e especifica exatamente como os ingredientes ativos e inativos devem ser declarados.
Normas para a colocação de rótulos de advertência
As declarações de advertência devem constar no painel de exibição principal ou no painel informativo, em um tamanho mínimo definido de fonte e a uma distância especificada de outros elementos obrigatórios do rótulo. O motivo mais frequente de recall relacionado à rotulagem em embalagens de cosméticos e medicamentos de venda livre é posicionamento incorreto de avisos obrigatórios — não se trata de avisos ausentes, mas de avisos colocados no local errado ou com tamanho de fonte menor do que o exigido pelas normas regulatórias.
Requisitos relativos à codificação de lotes e à data de validade
Todos os tubos farmacêuticos e a maioria dos produtos cosméticos regulamentados devem apresentar um número de lote e uma data de validade em um formato legível e durável. As orientações da FDA especificam que os números de lote devem ser legíveis a uma distância normal de visualização; os requisitos das BPF da UE especificam a altura mínima dos caracteres para os códigos de data nas embalagens farmacêuticas. O código de lote deve estabelecer um vínculo rastreável ao registro do lote — um código que não possa ser decodificado para identificar a data de envase, a máquina de envase e os lotes de matéria-prima não é um número de lote em conformidade para fins farmacêuticos.
Rotulagem multilíngue para distribuição internacional
A exportação simultânea para vários mercados exige o gerenciamento de múltiplas versões de rótulos, cada uma em conformidade com o idioma específico e os requisitos regulatórios do respectivo mercado de destino. O alemão exige rotulagem em alemão para distribuição na UE, juntamente com outras línguas oficiais da UE. O Canadá exige rótulos bilíngues em inglês/francês para medicamentos de venda livre. A China exige mandarim para todas as informações do produto. Gerenciar isso por meio do seu sistema de gerenciamento de rótulos — com controle de versões, fluxos de trabalho de aprovação e vinculação explícita entre a versão do rótulo e o mercado — não é opcional; é o sistema de documentação que impede que o rótulo errado seja colocado no tubo errado destinado ao mercado errado.
Pontos-chave de garantia de qualidade que todo fabricante deve implementar
Controle de Qualidade na Pré-Produção
Protocolos de inspeção de matérias-primas
Cada lote de material recebido — tubos, tampas, produto a ser envasado, rótulos — deve ser inspecionado de acordo com critérios de aceitação definidos antes de ser liberado para uso na produção. O protocolo de inspeção especifica: quais parâmetros são testados (e por qual método), quantas amostras são coletadas (definidas pelo plano de amostragem AQL), quais são os critérios de aceitação e rejeição e quem tem autoridade para liberar ou rejeitar o lote.
Nas operações farmacêuticas, os resultados da inspeção de matérias-primas devem ser formalmente documentados e associados ao número do lote do material. Liberar um material para a produção com base em uma verificação não documentada do tipo “parece estar tudo bem” constitui uma violação das BPF que, normalmente, gera uma constatação crítica durante inspeções da FDA ou da UE.
Processos de auditoria e qualificação de fornecedores
As auditorias anuais de fornecedores são uma exigência regulatória para fabricantes de produtos farmacêuticos e um requisito contratual para muitos clientes de marcas de cosméticos. Um protocolo de auditoria deve abranger: análise do sistema de gestão da qualidade, condições e limpeza das instalações, status da calibração dos equipamentos, procedimentos documentados para os processos relevantes, registros de treinamento e uma análise das não conformidades recentes do próprio fornecedor e dos registros de CAPA.
As auditorias remotas/virtuais, que se tornaram comuns durante a pandemia e continuam sendo uma prática aceita pela maioria dos órgãos reguladores, podem complementar, mas, em geral, não devem substituir as auditorias periódicas presenciais para fornecedores de materiais críticos.
Verificação dimensional e normas de tolerância
As dimensões dos tubos — diâmetro externo, altura do ombro, comprimento do tubo e dimensões da rosca da tampa — devem ser verificadas em relação às especificações em cada lote recebido. Um lote de tubos com 0,3 mm a mais do que o diâmetro externo especificado pode emperrar nos mandris da máquina de envase, causando paradas na máquina e danos aos tubos, o que gera refugo. Um lote com diâmetro 0,3 mm abaixo do especificado pode causar falhas na vedação, pois a garra não fecha totalmente ao redor da extremidade do tubo. Registre os resultados da verificação dimensional em relação ao lote de material.
Verificação da correspondência de cores e da consistência
No caso de tubos de cosméticos de marca em que são especificadas cores Pantone ou RAL específicas, a verificação da cor na entrada evita a produção de um lote completo de tubos que visualmente não correspondam ao padrão da marca — um defeito que custa ao fornecedor de tubos uma nota de crédito e custa à marca o tempo de produção necessário para obter tubos de reposição. Utilize um espectrofotômetro calibrado (em vez de comparação visual sob iluminação variável) e defina limites de tolerância de delta-E (ΔE) que reflitam os requisitos reais da marca, e não os padrões genéricos do setor.
Por que a pressa nas inspeções de controle de qualidade acaba custando dinheiro mais tarde
A falsa economia resultante da omissão ou da redução da inspeção de entrada é constantemente comprovada na economia da produção. Um fabricante de cosméticos por contrato descobriu, durante uma investigação sobre o recall de um lote, que a causa principal era um lote de tubos com geometria da zona de vedação fora das especificações — material que teria sido detectado pela inspeção dimensional de entrada. O custo do recall — destruição do produto acabado, notificação ao cliente, produção de um lote de reposição — foi 47 vezes maior do que o custo anual de realizar uma inspeção completa de entrada em cada lote de tubos.
Monitoramento da qualidade durante o processo
Acompanhamento em tempo real dos parâmetros de produção
As máquinas modernas de enchimento de tubos geram dados em tempo real: pesos de enchimento, temperaturas de selagem (ou valores de energia ultrassônica), tempos de ciclo e registros do estado da máquina. Esses dados são mais valiosos quando monitorados continuamente em relação aos limites de controle — e não analisados de forma agregada ao final do turno. Uma tendência do peso de enchimento em direção ao seu limite de controle inferior no tubo 5.000 deve acionar um ajuste na máquina no próprio tubo 5.000, e não uma investigação do lote somente após 15.000 tubos terem sido enchidos.
Máquinas equipadas com balanças de controle integradas — especialmente aquelas utilizadas em aplicações farmacêuticas — devem ser configuradas para gerar alertas automáticos quando o peso de tubos individuais estiver fora dos limites do controle estatístico de processo (SPC), e esses alertas devem ser documentados e atendidos.
Testes de resistência e integridade de vedação
Teste de integridade da vedação é a verificação de qualidade durante o processo que valida diretamente a função principal da embalagem do tubo. Os métodos mais comuns incluem:
- Teste de emissão de bolhas (ASTM F2096): submergir tubos vedados sob pressão de água para detectar vazamentos evidentes — rápido, econômico e adequado para amostragem em linha
- Teste de degradação sob vácuo (ASTM F2338): mede a queda de pressão em uma câmara de teste vedada — não destrutivo, sensível a microvazamentos, preferido para aplicações farmacêuticas
- Teste de penetração de corante: utilizado para a detecção de microvazamentos em tubos opacos — método destrutivo, mas muito sensível
Frequência mínima de teste para a integridade da vedação durante o processo: coletar 5 tubos a cada 30 minutos durante a produção de produtos farmacêuticos, ou a cada 60 minutos durante a produção de cosméticos, e registrar os resultados no registro do lote.
Medições da uniformidade da espessura da parede
A variação na espessura da parede do tubo é uma causa tanto de falhas na vedação (zonas de parede fina que não se fundem adequadamente) quanto de variação no peso de enchimento (tubos com paredes mais espessas têm menor volume interno). Medidores de espessura ultrassônicos fornecem medição não destrutiva da espessura da parede em vários pontos ao redor da circunferência do tubo em menos de 30 segundos por tubo. Inclua a medição da espessura da parede em seu cronograma de amostragem durante o processo para tubos farmacêuticos; considere-a para tubos cosméticos ABL e PBL, nos quais o desempenho da barreira depende da espessura da parede.
Sistemas de detecção de defeitos e seu retorno sobre o investimento (ROI)
Os sistemas automatizados de inspeção visual — câmeras posicionadas em linha na linha de produção que inspecionam cada tubo em busca de defeitos visíveis, incluindo o posicionamento da tampa, a presença do rótulo, a geometria da vedação e a legibilidade do código — se pagam por meio da redução do refugo e da eliminação de unidades defeituosas que chegariam à etapa de embalagem posterior. Um sistema de visão que detecta 95% de tubos com defeito na linha de envase custa aproximadamente $25.000–$60.000 para ser instalado. Um único recall de lote causado por um defeito visível que chegou ao varejo custa um valor várias vezes superior a esse.
Implementação do Controle Estatístico de Processos (SPC)
SPC — Controle Estatístico de Processos — é a aplicação de métodos estatísticos para monitorar a estabilidade do processo de produção e detectar tendências antes que elas resultem em produtos fora das especificações. Nas operações de envase de tubos, os gráficos de controle de SPC são mais comumente aplicados aos pesos de envase (gráficos X-bar e R) e às medições da resistência da vedação.
O Recursos de SPC da Sociedade Americana para a Qualidade fornecem uma estrutura prática inicial. Para os fabricantes de produtos farmacêuticos, a implementação do SPC deve ser documentada em um procedimento formal, e as violações dos limites de controle devem ser investigadas e documentadas como possíveis desvios.
Requisitos para testes do produto final
Normas para testes de estanqueidade de tubos acabados
Cada lote de tubos farmacêuticos acabados deve passar por um teste formal de vazamento em uma amostra definida estatisticamente antes da liberação do lote. O plano de amostragem (nível de AQL, tamanho da amostra, número de aceitação) deve ser definido no protocolo de liberação do lote e mencionado no registro do lote. Para tubos de cosméticos, o teste de vazamento é uma prática recomendada, e não uma exigência regulatória específica; no entanto, os principais clientes do varejo exigem cada vez mais comprovação de programas de testes de vazamento de rotina como parte da qualificação de fornecedores.
Verificação da resistência à pressão e à ruptura
Tubo resistência ao rompimento — a pressão interna na qual o material do tubo sofre ruptura — deve exceder a pressão máxima a que o tubo estará sujeito durante o uso e a distribuição previstos do produto. Testes de queda durante a distribuição, ciclos de temperatura durante o transporte e o comportamento do consumidor (apertar o tubo para extrair o produto) geram eventos de pressão interna. Os testes de resistência à ruptura, conforme a norma ASTM D1599 ou equivalente, fornecem os dados necessários para confirmar se a espessura da parede do tubo e a seleção do material são adequadas para a aplicação.
Testes de funcionalidade de fechamento
No caso de tubos farmacêuticos com tampas reutilizáveis, os testes de funcionalidade da tampa verificam se o mecanismo da tampa funciona conforme o esperado após um número definido de ciclos de abertura e fechamento, representativos do uso pelo consumidor. Tampas que apresentam falha no ciclo 50, quando o consumidor espera um desempenho confiável por 200 ciclos, constituem um defeito funcional — que gera reclamações, mas raramente atinge o nível necessário para desencadear um recall formal, ao mesmo tempo em que prejudica discretamente a reputação da marca entre milhares de consumidores afetados.
Validação da esterilização (para tubos farmacêuticos)
Os tubos farmacêuticos que requerem esterilização terminal devem ser validados para confirmar que o processo de esterilização atinge o Nível de Garantia de Esterilidade (SAL) exigido de 10⁻⁶ (probabilidade de uma em um milhão de uma unidade não estéril) sem degradação inaceitável do material do tubo ou do produto de enchimento. A validação da esterilização é abordada em detalhes na seção sobre esterilização abaixo.
Protocolos de testes de estabilidade acelerados
Os testes de estabilidade acelerada submetem o produto, em sua embalagem final, a condições de temperatura e umidade elevadas (normalmente 40 °C/75% de umidade relativa, conforme a ICH Q1A) para prever o comportamento de estabilidade a longo prazo em um período de tempo reduzido. Os resultados após seis meses de testes acelerados, combinados com dados contínuos em tempo real, costumam ser suficientes para fundamentar uma declaração inicial de prazo de validade durante a submissão regulatória — antes que o estudo completo em tempo real tenha sido concluído.
Documentação e manutenção de registros
Registros de lote e registros de produção
O registro de lote é o histórico completo e documentado de um único lote de produção — materiais utilizados (por lote), equipamentos utilizados (por ID e status de calibração), parâmetros de produção registrados, resultados de testes durante o processo, desvios observados e assinaturas dos operadores e supervisores em cada etapa. Um registro de lote não é um modelo preenchido com dados; é um registro contemporâneo do que realmente ocorreu durante aquele lote específico.
Um registro de lote preenchido a posteriori — mesmo que os dados reflitam com precisão o que ocorreu — constitui uma violação das BPF. As autoridades regulatórias geralmente conseguem detectar o preenchimento a posteriori por meio da análise da caligrafia, da comparação da tinta e de inconsistências lógicas nos carimbos de data e hora.
Documentação e retenção dos resultados dos testes
Todos os resultados dos testes — de matérias-primas recebidas, de controle de processo e de produtos acabados — devem ser documentados de forma que possam ser recuperados e mantidos por períodos definidos. A norma 21 CFR §211.180 da FDA exige que os registros farmacêuticos sejam mantidos por pelo menos um ano após a data de validade do produto ou por três anos após a distribuição do lote, o que for mais longo. O Anexo 15 das BPF da UE (Qualificação e Validação) exige a retenção por um período mínimo de cinco anos.
Relatórios de desvio e ações corretivas
Qualquer ocorrência que se desvie de um procedimento ou especificação aprovada — um peso de enchimento fora dos limites de controle, uma falha no selo durante testes durante o processo, um lote de material recebido fora das especificações — constitui um desvio. Os desvios devem ser documentados, investigados até a causa raiz, avaliados quanto ao impacto na qualidade do produto e resolvidos por meio de ações corretivas documentadas. Desvios que não são documentados são eventos que, em termos regulatórios, se assemelham a fraude sistemática ou negligência sistemática.
Requisitos de trilha de auditoria para rastreabilidade
Uma trilha de auditoria é um registro documentado de todas as ações realizadas em um documento de qualidade ou registro eletrônico de dados — quem o alterou, qual era o valor original, para qual valor foi alterado e quando. Para a produção farmacêutica de acordo com a norma 21 CFR Parte 11, os registros eletrônicos de lotes devem incluir a funcionalidade de trilha de auditoria, que não pode ser desativada nem contornada. Os inspetores procuram especificamente por evidências de contornamento da trilha de auditoria, pois esse é o indicador mais direto de problemas de integridade dos dados.
Salas limpas e controles ambientais
Conformidade com as normas ISO 14644 para salas limpas
Níveis de classificação para a produção farmacêutica em comparação com a produção de cosméticos
A decisão sobre a classificação — qual classe de sala limpa da ISO sua instalação necessita — é determinada pela categoria do produto e pela operação específica de fabricação que está sendo realizada. O enchimento de um unguento farmacêutico tópico em tubos laminados requer condições ambientais diferentes das necessárias para o enchimento de um hidratante cosmético em tubos de PE.
Para o enchimento de tubos farmacêuticos, a Classe 7 da ISO (Grau C) é o padrão mínimo típico para produtos tópicos não estéreis. Para o enchimento de tubos farmacêuticos estéreis (enchimento asséptico), são exigidas condições de Grau A (Classe 5 da ISO, fluxo de ar unidirecional) no ponto de enchimento, em um ambiente com condições de Grau B ao redor.
O enchimento de tubos de cosméticos em condições normais não requer salas limpas classificadas, mas o controle de temperatura (normalmente 18–25 °C), o controle de umidade (40–65% UR) e a filtragem básica de partículas (ar de alimentação filtrado por HEPA) são requisitos padrão para instalações que atendem marcas de cosméticos premium.
Monitoramento e documentação da contagem de partículas
A classificação da sala limpa deve ser verificada por meio de testes de contagem de partículas, de acordo com a metodologia da norma ISO 14644-1 — contando partículas ≥0,5 µm e ≥5,0 µm por metro cúbico de ar em locais de amostragem e frequências definidos. Os testes de classificação devem ser repetidos anualmente para espaços das classes ISO 5 a 8. Os contadores de partículas utilizados para o monitoramento ambiental de rotina devem ser calibrados de acordo com um cronograma definido.
A documentação proveniente dos testes de classificação e monitoramento de rotina constitui evidência de auditoria — ela comprova que sua sala limpa tem operado dentro da classificação especificada durante todo o período abrangido pelos lotes de seus produtos.
Requisitos de tratamento de ar e filtragem
Salas limpas classificadas exigem filtragem HEPA (High-Efficiency Particulate Air) no ar de alimentação — normalmente com eficiência de 99,97% para partículas de 0,3 µm. O número de renovações de ar por hora (ACH) necessário para manter a classificação depende do tamanho da sala, da ocupação e das atividades que geram partículas. Espaços da Classe 7 da ISO normalmente exigem 50–120 ACH; zonas da Classe 5 da ISO exigem 250–300+ ACH por meio de filtros HEPA.
Os sistemas de tratamento de ar devem incluir o gerenciamento de cascata de pressão — mantendo diferenciais de pressão positivos entre as classes adjacentes de salas limpas para garantir que a direção do fluxo de ar seja sempre da área mais limpa para a menos limpa, evitando a migração de contaminação.
Protocolos de vestimenta e de pessoal
O pessoal é a maior fonte de contaminação por partículas em uma sala limpa. Os protocolos de vestimenta — o tipo, a ordem e a verificação das roupas de sala limpa — devem ser documentados, ensinados e auditados periodicamente. As áreas farmacêuticas da Classe 7 da ISO normalmente exigem macacão, capuz, luvas, protetores de sapatos e máscara facial. Áreas assépticas da Classe 5 da ISO (Grau A/B) exigem roupas esterilizadas que cubram todo o corpo, luvas esterilizadas com desinfecção regular e protocolos rigorosos de movimentação do pessoal.
Os registros de treinamento sobre o uso de uniformes e o comportamento em salas limpas devem ser mantidos e estar disponíveis para inspeção.
Como as normas para salas limpas afetam as especificações de suas máquinas
Uma máquina que será instalada em uma sala limpa de Classe 7 da ISO deve ser projetada para operação em sala limpa: sem correias de transmissão expostas que soltem partículas, superfícies externas em aço inoxidável ou com revestimento em pó, o mínimo possível de superfícies planas horizontais que acumulem partículas e protocolos de limpeza compatíveis com os agentes desinfetantes da sala limpa. Essas são especificações da máquina, não considerações de última hora — elas devem constar no documento de especificações de aquisição, e não ser descobertas durante a validação da instalação.
Programas de Monitoramento Ambiental
Teste de partículas viáveis e não viáveis
O monitoramento ambiental de salas limpas farmacêuticas abrange tanto partículas inviáveis (medida por contadores de partículas durante as operações de rotina) e partículas viáveis — bactérias, fungos e leveduras que possam contaminar o produto. O monitoramento de microrganismos viáveis utiliza placas de sedimentação (placas de ágar deixadas expostas no ambiente), placas de contato (pressionadas contra superfícies e equipamentos) e amostragem ativa do ar (amostradores de impacto que aspiram um volume definido de ar através do ágar).
Os resultados do monitoramento são comparados aos limites de alerta e de ação definidos no seu programa de monitoramento ambiental. Limite de alerta: um resultado que desencadeia uma investigação, mas não necessariamente a suspensão da produção. Limite de ação: um resultado que desencadeia uma ação corretiva imediata e a avaliação de qualquer produto fabricado durante o período de monitoramento.
Controles de temperatura e umidade
Além da classificação das salas limpas, os controles de temperatura e umidade protegem a qualidade do produto e a consistência da produção. A alta umidade aumenta a taxa de crescimento microbiano em ambientes de produção abertos; a baixa umidade gera carga estática que atrai partículas para as superfícies dos produtos e dos equipamentos. A variação de temperatura afeta a viscosidade do produto durante o enchimento, o desempenho das mandíbulas de selagem e as propriedades físicas dos materiais dos tubos durante o manuseio.
Documente as especificações relativas à faixa de temperatura e umidade e mantenha os dados de monitoramento — isso faz parte do registro ambiental associado a cada lote de produção.
Requisitos relativos à qualidade do ar comprimido e da água
O ar comprimido que entra em contato com o produto, com os recipientes do produto ou com as superfícies em contato com o produto deve atender a padrões de pureza definidos — teor de óleo, teor de umidade e contagem de partículas. Para aplicações farmacêuticas, ISO 8573-1 Normalmente, é especificada uma qualidade do ar de Classe 1 ou 2. Os testes devem ser realizados em intervalos definidos e os resultados devem ser documentados.
A água purificada utilizada na limpeza de equipamentos em operações farmacêuticas deve atender aos USP Monografia sobre Água para Fins Farmacêuticos. Os testes de rotina da qualidade da água (condutividade, TOC, contagem microbiana) devem ser documentados e suas tendências analisadas.
Limites de contaminação microbiana
A norma ISO 14644 estabelece padrões para a contagem de partículas; as diretrizes de BPF definem os limites de contaminação microbiana. Para áreas de Grau C das BPF (ISO 7), as diretrizes das BPF da UE definem os limites máximos de partículas viáveis como: 200 UFC/m³ (amostragem ativa do ar), 100 UFC por placa de sedimentação por exposição de 4 horas, 25 UFC por placa de contato e 50 UFC por impressão de luva. A ultrapassagem desses limites no monitoramento de rotina exige investigação, análise da causa raiz e documentação das ações corretivas.
Frequência de monitoramento e documentação
A frequência do monitoramento deve ser definida em um programa de monitoramento ambiental por escrito que especifique: quais pontos de monitoramento são analisados, quais métodos são utilizados, com que frequência cada ponto é analisado, quais são os limites de alerta e de ação e quais ações são necessárias quando os limites são excedidos. Os dados de monitoramento devem ser registrados em relatórios que sejam analisados e avaliados quanto às tendências por uma pessoa qualificada — a análise de tendências detecta problemas de contaminação em desenvolvimento antes que eles resultem em resultados fora das especificações.
Manutenção de instalações que garante a conformidade
Qualificação e validação de equipamentos
Todos os equipamentos utilizados na produção de tubos farmacêuticos devem ser qualificado — um processo formal que comprove que o equipamento foi instalado corretamente, opera dentro dos parâmetros especificados e produz resultados aceitáveis de forma consistente. O protocolo de qualificação em três etapas (IQ/OQ/PQ) é abordado em detalhes na seção sobre esterilização e validação. A qualificação não é um evento único; os procedimentos de gerenciamento de mudanças devem garantir que alterações no equipamento acionem a requalificação das funções afetadas.
Cronogramas de limpeza e higienização regulares
Os cronogramas de limpeza e higienização para áreas de produção farmacêutica devem ser procedimentos documentados que especifiquem: o que é limpo (superfície, equipamento, área), como é limpo (quais agentes, qual concentração, qual tempo de ação), por quem, com que frequência e como a verificação é documentada. Os agentes de limpeza devem ser alternados periodicamente para evitar o desenvolvimento de resistência microbiana a um único produto químico desinfetante.
Nas áreas de produção de cosméticos, os cronogramas de limpeza seguem uma lógica semelhante — documentados, com treinamento e verificados — embora, normalmente, haja menos prescrições regulatórias formais quanto à metodologia específica.
Treinamento de Pessoal e Verificação de Competências
O treinamento não é um processo de RH — na indústria de manufatura regulamentada, é um processo de qualidade. Todas as pessoas que trabalham em uma área de produção farmacêutica devem receber treinamento sobre os procedimentos relevantes para suas funções, e esse treinamento deve ser documentado com a assinatura do participante, a assinatura do instrutor, a data e a versão específica do procedimento ensinada. A eficácia do treinamento deve ser verificada — seja por meio da observação da atividade treinada, seja por meio de uma avaliação por escrito.
Procedimentos de Gestão de Mudanças
A sistema de controle de mudanças garante que as alterações propostas em equipamentos, processos, materiais ou instalações sejam avaliadas quanto ao seu impacto potencial na qualidade do produto e na conformidade regulatória antes da implementação. Toda alteração — mesmo aquelas aparentemente insignificantes — deve passar pelo processo de controle de mudanças. Um fornecedor de tubos que reformula seu composto de PE sem notificar o cliente é o tipo de alteração não documentada que gerou várias cartas de advertência da FDA na última década, pois o cliente não teve oportunidade de avaliar o impacto e requalificar o material.
Requisitos de esterilização e validação
Métodos de esterilização para tubos farmacêuticos
Nem todos os tubos farmacêuticos exigem esterilização — essa exigência depende da categoria do produto e das indicações constantes no rótulo. Tubos que contêm produtos tópicos estéreis, preparações oftálmicas ou produtos para tratamento de feridas exigem esterilização validada ou esterilização terminal. Tubos para produtos tópicos não estéreis (a maioria das pomadas dermatológicas e cremes comuns) são produzidos em ambientes controlados, mas não estéreis.
Validação da esterilização por radiação gama
Radiação gama é o método de esterilização mais utilizado para embalagens farmacêuticas pré-preenchidas ou esterilizadas na fase final de produção. Fótons de alta energia penetram no material da embalagem e no produto, eliminando microrganismos por meio de danos ao DNA. A esterilização por raios gama não deixa resíduos químicos e penetra em geometrias complexas de embalagens sem a necessidade de desmontagem.
Requisitos-chave de validação: estabelecer a dose absorvida mínima (a dose mais baixa que atinge o SAL de 10⁻⁶), verificar a uniformidade da dose em toda a configuração da carga (relação entre a dose mínima e a máxima) e confirmar que a dose absorvida não causa degradação inaceitável dos materiais do tubo ou do produto.
A irradiação gama pode causar amarelamento em alguns plásticos à base de PVC e reticulação ou cisão de cadeias no PE e no PP — a compatibilidade dos materiais deve ser confirmada durante a validação, e não presumida.
Processos de esterilização com óxido de etileno (OE)
Óxido de etileno (EO) A esterilização utiliza a penetração de gás para eliminar microrganismos — é eficaz em conjuntos complexos, mas requer aeração (liberação de gases) após a esterilização para remover o EO residual antes que o produto possa ser utilizado. Aplicam-se os limites da FDA para resíduos de EO em materiais de embalagem médica, e os níveis de EO residual devem ser verificados e documentados.
A EO é particularmente adequada para produtos sensíveis ao calor e embalagens com geometrias complexas, nas quais a radiação gama pode não penetrar uniformemente. O tempo de processamento, incluindo a aeração, é normalmente de 3 a 14 dias — um fator importante a ser considerado no prazo de entrega para cronogramas de produção com prazos apertados.
Requisitos para a esterilização por calor úmido
A esterilização em autoclave (121 °C, no mínimo 15 minutos à temperatura da câmara) é o método de esterilização mais amplamente validado na fabricação de produtos farmacêuticos, mas geralmente não é adequado para embalagens em tubos de plástico devido à sensibilidade ao calor do PE e dos materiais laminados utilizados nos tubos. Ela é relevante principalmente para tubos metálicos (alumínio) e para a esterilização de equipamentos durante o processo.
Protocolos de validação e critérios de aceitação
A validação da esterilização deve estabelecer: a carga microbiana máxima (carga microbiana antes da esterilização), a dose mínima de esterilização ou os parâmetros do ciclo necessários para atingir o SAL 10⁻⁶ e a faixa aceitável de parâmetros do processo dentro da qual o resultado validado é reproduzível. O protocolo de validação deve ser aprovado antes do início dos estudos de validação, e os resultados devem ser analisados e aprovados por pessoal qualificado antes que o processo seja utilizado para produção comercial.
Como a esterilização influencia a escolha do material dos tubos
O método de esterilização é uma restrição na seleção de materiais que deve ser resolvida antes da finalização das especificações do tubo. A estrutura de um tubo especificada para um produto que requer esterilização por raios gama deve ser compatível com esse método — incluindo todas as tintas, revestimentos e adesivos utilizados na decoração do tubo. A composição de um tubo especificada para esterilização por EO deve ser permeável ao gás para permitir a penetração do EO e a aeração. Esses requisitos devem ser incluídos na especificação do material do tubo e confirmados por meio de validação, em vez de serem simplesmente presumidos.
Documentação de validação necessária
Relatórios de Qualificação de Instalação (IQ)
O IQ (Qualificação de Instalação) O relatório atesta que o equipamento foi recebido conforme especificado, instalado de acordo com os requisitos do fabricante e as especificações de engenharia aplicáveis, e que todos os serviços de apoio necessários (energia elétrica, ar, água, gás comprimido) estão conectados e atendem às especificações. O IQ normalmente inclui: dados de identificação do equipamento, verificação da conexão dos serviços de apoio, status de calibração de todos os instrumentos e documentação de quaisquer desvios em relação à especificação de instalação, juntamente com as medidas tomadas a respeito.
Protocolos de Qualificação Operacional (OQ)
O OQ (Qualificação Operacional) O protocolo testa o equipamento em toda a sua faixa operacional para confirmar se ele opera dentro das especificações em condições controladas. Para uma máquina de envase de tubos, a OQ incluiria: testes de precisão do peso de envase nas configurações mínima, alvo e máxima; testes de integridade da vedação nas configurações mínima e máxima de temperatura e pressão das garras; verificação da legibilidade do sistema de codificação nas velocidades mínima e máxima de impressão; e verificação do sistema de segurança da máquina.
Estudos de Qualificação de Desempenho (PQ)
O PQ (Qualificação de Desempenho) O estudo demonstra que o equipamento produz consistentemente resultados aceitáveis em condições reais de produção — produtos reais, operadores reais, ambiente de produção real — ao longo de um número definido de lotes. A PQ é a última etapa de validação e serve como ponte entre a validação do equipamento e a produção comercial de rotina. Três lotes consecutivos de PQ que atendam a todos os critérios de aceitação, com todos os desvios documentados investigados e resolvidos, constituem a base típica para a liberação do equipamento para a produção comercial.
Resultados dos indicadores biológicos e químicos
Avaliação da esterilização é utilizada para indicadores biológicos (IBs) — preparações de esporos de microrganismos conhecidos e altamente resistentes, colocadas em posições definidas dentro da carga a ser esterilizada — para confirmar diretamente se o processo de esterilização atinge a letalidade exigida. Indicadores químicos (ICs) fornecer confirmação visual de que um parâmetro de processo definido (temperatura, tempo de exposição, dose) foi atingido. Ambos devem ser utilizados na validação, e os resultados documentados devem ser registrados no registro de validação.
Requisitos para a revalidação anual
Os processos de esterilização devem ser revalidado anualmente no mínimo, e sempre que ocorrerem alterações no produto, na configuração da embalagem, na configuração da carga, no equipamento de esterilização ou nas instalações que abrigam o equipamento de esterilização. A revalidação anual geralmente envolve estudos de auditoria de dose que confirmam se a dose mínima validada continua sendo suficiente para os níveis atuais de carga microbiana da produção.
Conformidade com os indicadores de esterilização
Seleção e monitoramento de tiras de esporos
Os indicadores biológicos para a esterilização por raios gama geralmente utilizam Bacillus pumilus esporos (valor D e população especificados de acordo com a norma ISO 11137). Para a esterilização por EO, Bacillus atrophaeus é o organismo BI padrão. As características de resistência do organismo BI selecionado devem ser documentadas e verificadas em relação ao certificado de lote atual fornecido pelo fabricante do BI.
Normas para a colocação de indicadores químicos
Os indicadores químicos devem ser colocados nos locais mais difíceis de esterilizar em cada configuração de carga — normalmente no centro geométrico da carga, nas embalagens mais internas e nas áreas com a menor dose esperada ou menor penetração do gás. O protocolo de colocação dos indicadores químicos deve ser documentado e seguido de forma consistente em todas as séries de produção e validação.
Requisitos de densidade de carga e disposição
Para a esterilização por raios gama e EO, a configuração validada da carga é o arranjo específico de embalagem, densidade e orientação do recipiente que permite alcançar a distribuição de dose validada. Qualquer desvio da configuração de carga validada — seja por meio de um padrão diferente de palete, densidade diferente do produto ou embalagem externa diferente — invalida o processo e exige um novo mapeamento dosimétrico para confirmar se a nova configuração atinge a dose mínima exigida.
Rastreabilidade e conformidade da cadeia de suprimentos
Criação de um sistema robusto de rastreabilidade

Requisitos de codificação por lote e serialização
Serialização — a atribuição de um identificador único a cada unidade individual do produto — é obrigatória para produtos farmacêuticos nos EUA (Lei de Segurança da Cadeia de Suprimentos de Medicamentos, DSCSA), na UE (Diretiva sobre Medicamentos Falsificados, FMD) e em um número cada vez maior de outros mercados. O mercado de serviços de serialização farmacêutica foi avaliado em $14,8 bilhões em 2024 e deve atingir $29,4 bilhões até 2030 — uma taxa de crescimento que reflete a expansão global das exigências de serialização.
Para os fabricantes de embalagens em tubos e fornecedores de maquinário, a serialização tem implicações diretas: o sistema de enchimento e codificação de tubos deve ser capaz de imprimir e verificar códigos DataMatrix 2D na velocidade de produção, com verificação pelo sistema de visão 100% para garantir que cada código esteja posicionado corretamente e seja legível, além de possuir vinculação de dados ao registro do lote.
Rastreamento de matérias-primas, do fornecedor ao produto acabado
Um sistema de rastreabilidade em conformidade com as normas conecta:
- Lote de material recebido (Certificado de Análise do material do tubo, lote do rótulo, lote da tampa) → registro de aprovação de material
- Registro de aprovação de material → registro do lote de produção
- Registro do lote de produção → lote de produto acabado (com número do lote e quantidade)
- Lote de produto acabado → registros de distribuição (cliente, data de envio, quantidade)
Essa cadeia permite um recall que se inicia a partir de uma notificação de qualidade de material para identificar todos os lotes de produtos acabados afetados, todas as remessas e todos os clientes em questão de horas, em vez de dias — uma exigência de rapidez que os órgãos reguladores agora esperam explicitamente dos fabricantes de produtos farmacêuticos.
Procedimentos de distribuição e recall
Seus registros de distribuição devem incluir, para cada remessa de produto acabado: o número do lote, a quantidade, a data de envio, o destino (nome e endereço do cliente) e as informações da transportadora. Esses registros são a ferramenta que torna um recall operacionalmente viável. Sem registros de distribuição completos, um recall se torna um exercício de suposições — e suposições não estão em conformidade com as normas.
Como a rastreabilidade afeta sua vantagem competitiva
Os compradores do setor farmacêutico, especialmente grandes empresas farmacêuticas contratadas e compradores de redes hospitalares, realizam cada vez mais auditorias de rastreabilidade de fornecedores como parte do processo de qualificação. Um fabricante de embalagens em tubos ou um fornecedor de maquinário com um sistema de rastreabilidade documentado e pronto para auditoria conquista contratos para os quais concorrentes menos bem documentados não se qualificam — não porque o sistema de rastreabilidade seja mais barato, mas porque elimina o risco de não conformidade do comprador ao trabalhar com um fornecedor não qualificado.
Soluções tecnológicas para visibilidade da cadeia de suprimentos
Os sistemas ERP (Planejamento de Recursos Empresariais) com capacidade de rastreamento de lotes são a tecnologia mais amplamente utilizada para a rastreabilidade da cadeia de suprimentos na fabricação de tubos. Plataformas dedicadas de rastreamento e localização para serialização farmacêutica (como aquelas que atendem aos requisitos da DSCSA) acrescentam a camada de serialização no nível da unidade, além do rastreamento no nível do lote gerenciado pelos sistemas ERP. Para distribuidores e representantes de maquinário, o conhecimento sobre quais saídas de dados suas plataformas de maquinário podem gerar — e quais arquiteturas de integração de sistemas de serialização elas suportam — tem se tornado cada vez mais parte integrante das conversas técnicas nas discussões com clientes do setor farmacêutico.
Gestão e auditoria de fornecedores
Critérios de qualificação de fornecedores
Um formal Lista de Fornecedores Aprovados (ASL) é o resultado do seu programa de qualificação de fornecedores. Os fornecedores incluídos na ASL foram avaliados com base em critérios definidos: certificação do sistema de gestão da qualidade (ISO 9001, no mínimo, para todos os fornecedores; ISO 15378 para materiais de embalagem de tubos em aplicações farmacêuticas), capacidade comprovada de produzir de acordo com as especificações, resultados aceitáveis em auditorias e histórico de desempenho satisfatório.
ISO 15378 — a norma relativa aos materiais de embalagem primária para embalagens farmacêuticas — merece destaque especial para os fabricantes de embalagens em tubos e seus fornecedores. Ela especifica os requisitos das Boas Práticas de Fabricação (BPF) voltados especificamente aos fabricantes de materiais de embalagem primária farmacêutica e é cada vez mais exigida pelos clientes do setor farmacêutico como critério de qualificação de fornecedores.
Cronogramas e frequência das auditorias anuais
Auditorias anuais presenciais para fornecedores de materiais críticos (materiais para tubos, componentes relacionados a APIs) e auditorias bienais para fornecedores de menor risco constituem uma estrutura comum de frequência de auditorias. Auditorias remotas podem substituir um ciclo nas categorias de fornecedores de baixo risco. A qualificação de novos fornecedores sempre requer uma auditoria presencial, independentemente da categoria de risco.
Métricas de desempenho e KPIs
Os indicadores de desempenho dos fornecedores devem incluir: taxa de pontualidade na entrega (meta >95%), taxa de aceitação de lotes (especificações do Certificado de Análise atendidas na entrega; meta >99%), taxa de não conformidade (lotes que exigem rejeição ou desvio; meta <1%), além da gravidade das constatações de auditoria e da pontualidade no fechamento dos casos. Analise a tendência desses dados trimestralmente e revise-os nas avaliações anuais de negócios com os fornecedores.
Procedimentos de acompanhamento de ações corretivas
Uma constatação de auditoria de fornecedor sem uma ação corretiva concluída dentro do prazo acordado representa um risco de conformidade em aberto. Seu processo de CAPA para não conformidades de fornecedores deve incluir: uma solicitação de CAPA por escrito com prazos claros, comprovação da implementação da ação corretiva revisada e aceita pela sua equipe de controle de qualidade e verificação de acompanhamento (na próxima auditoria ou por meio de evidências objetivas documentadas) de que a ação foi eficaz.
Construindo relações de longo prazo com fornecedores
A conformidade na cadeia de suprimentos é um resultado de um relacionamento, não um resultado documental. Os fornecedores que compreendem seus requisitos regulatórios, que comunicam proativamente mudanças em seus materiais ou processos e que mantêm seus próprios sistemas de qualidade em um alto padrão são ativos de conformidade — eles reduzem seu risco regulatório, não apenas seu custo de aquisição. O investimento no desenvolvimento de fornecedores — compartilhando claramente seus requisitos regulatórios, fornecendo feedback sobre o desempenho deles e construindo canais de comunicação transparentes — traz benefícios em termos de resiliência da cadeia de suprimentos e preparação para auditorias.
Procedimentos de gestão de recalls
Identificação e isolamento rápidos de produtos
As primeiras 24 horas de um recall são as mais exigentes do ponto de vista operacional. Seu procedimento de recall deve permitir, dentro dessas 24 horas: a identificação de todos os lotes afetados com base nas informações que desencadeiam o recall (lote de material, intervalo de datas de produção ou defeito específico), o isolamento de qualquer produto afetado que ainda esteja em seu próprio depósito, a identificação de todos os clientes que receberam os lotes afetados (a partir dos registros de distribuição) e a notificação de seus contatos regulatórios.
Simulações de recall — exercícios de simulação de recall utilizando dados históricos de lotes — devem ser realizadas anualmente para verificar se o seu sistema de rastreabilidade, os registros de distribuição e os procedimentos de notificação de recall são capazes de cumprir esses prazos.
Protocolos de notificação ao cliente
A notificação de recall aos clientes deve incluir: os lotes específicos afetados, a natureza e a gravidade do defeito, instruções sobre o que os clientes devem fazer com o estoque afetado (colocação em quarentena, devolução ou destruição), um ponto de contato para esclarecimento de dúvidas dos clientes e o número de referência da notificação regulatória (assim que o recall tiver sido formalmente iniciado junto à autoridade regulatória competente).
No caso de recalls de produtos farmacêuticos, a FDA exige a notificação nos termos do 21 CFR §7 — o regulamento que define os procedimentos de recall e os requisitos de notificação. Os recalls no mercado da UE são notificados por meio da autoridade competente nacional de cada Estado-Membro.
Requisitos de documentação
A documentação do recall deve incluir: o evento desencadeador e a data em que foi identificado, a investigação interna que confirmou o escopo e a gravidade, a notificação à autoridade regulatória, os registros de notificação aos clientes (quem foi notificado, quando e por quais meios), a ação corretiva em campo (devolução, substituição ou destruição) e o status final de todas as unidades afetadas identificadas. Esse registro completo é enviado às autoridades regulatórias como parte do encerramento do recall.
Análise pós-recall e medidas de prevenção
Cada recall é um dado sobre uma falha no sistema. A análise pós-recall deve identificar: a causa raiz do defeito que desencadeou o recall; por que o sistema de qualidade existente não detectou o defeito antes que ele chegasse ao mercado; quais mudanças nos procedimentos, no treinamento, nos equipamentos ou na gestão de fornecedores são necessárias para evitar a recorrência; e como a eficácia dessas mudanças será verificada. Documente tudo isso em um registro formal de CAPA com critérios de eficácia mensuráveis.
Stability Testing and Shelf-Life Validation
Designing Your Stability Testing Program
Stability testing is how you prove that your product, in its specific packaging, will remain safe and effective for the entire period stated on the label. It is also one of the most common areas where documentation is inadequate or missing during regulatory submissions.
Real-Time Stability Study Protocols
Real-time stability studies store product samples at the intended storage conditions (25°C/60% RH for products intended for temperate climates; 30°C/65% RH for intermediate climates) and test them at defined intervals over the full proposed shelf life. For a 36-month shelf-life claim, real-time studies run to at least 36 months — ideally to 48 months to provide post-expiry confirmation margin.
Testing parameters must be those that would change if the product were degrading or the packaging were failing — for a topical pharmaceutical ointment in a laminate tube, this typically includes: assay (active ingredient content), related substances (degradation products), pH, viscosity, appearance, microbial count, and container closure integrity.
Accelerated Testing Conditions and Timelines
ICH Q1A (R2) specifies the standard accelerated stability conditions for pharmaceutical products:
| Study Type | Storage Condition | Minimum Duration |
|---|---|---|
| Long-term (Temperate) | 25°C / 60% RH | 12 months (at submission), ongoing |
| Intermediate | 30°C / 65% RH | 6 months |
| Accelerated | 40°C / 75% RH | 6 months |
Six months of accelerated data (40°C/75% RH) with no failures, combined with initial real-time data, is typically accepted as the basis for an initial shelf-life claim in regulatory submissions.
Intermediate Stability Testing
Products intended for distribution in subtropical or tropical climates may require intermediate stability data (30°C/65% RH) in addition to the standard long-term and accelerated studies — particularly for markets in Southeast Asia, Latin America, and sub-Saharan Africa where storage conditions regularly exceed 25°C.
Long-Term Storage Requirements
Real-time long-term stability samples must be stored in stability chambers with validated temperature and humidity control. Chamber temperature excursions (deviations above or below the specified range) must be documented, and the impact of each excursion assessed against the sensitivity of the product under study. An unmonitored chamber with undocumented temperature excursions compromises the integrity of the stability data stored in it.
How Stability Data Influences Your Market Strategy
The shelf-life claim enabled by your stability data directly determines where your product can be sold. A product with a 12-month shelf life has severely limited distribution in markets with long retail or pharmacy shelf times. The investment in a 36-month stability study — particularly an accelerated study that can generate the supporting data within 12 months — opens export markets and extended distribution channels that a 12-month shelf-life claim forecloses.
Tube-Specific Stability Considerations
Oxygen Transmission Rate (OTR) Testing
OTR testing measures how much oxygen permeates through the tube wall material per unit area per unit time. For oxidation-sensitive products, specifying a maximum OTR in the tube material specification is not optional — it is the engineering control that makes the shelf-life claim defensible. Testing is conducted per ASTM D3985 or ASTM F1927 at defined temperature and humidity; select the conditions that represent the most demanding environment in your product’s intended distribution range.
Water Vapor Transmission Rate (WVTR) Testing
WVTR testing measures moisture permeation through the tube material. For hygroscopic products (those that absorb moisture from the environment), high WVTR leads to product dilution or physical form change over time. For products that are sensitive to desiccation (moisture loss), inadequate WVTR control causes product concentration and viscosity change. Either direction of failure can render a product outside its specification before the expiry date — and the label claim must be supported by actual stability data, not theoretical barrier performance.
Interaction Studies Between Tube and Product
Beyond E&L testing (addressed under material requirements), interaction studies assess whether the product affects the tube over time — swelling, delamination, softening, or discoloration of the tube material under prolonged product contact. These effects can compromise the barrier performance and structural integrity of the tube progressively through the shelf life. Interaction testing uses the same stability samples as the product stability study — visual and dimensional examination of the tube at each time point is added to the testing protocol.
Closure Functionality Over Time
For pharmaceutical tubes with screw or snap-on caps, closure functionality must be verified at each stability time point — not assumed to remain constant. Cap torque-to-open, child-resistance performance (where applicable), and visual evidence of cap deformation or thread wear are all evaluated. A cap that becomes difficult to open due to material creep over 24 months fails a functional requirement regardless of what the product assay data shows.
Packaging Material Degradation Assessment
Some tube constructions — particularly those using adhesives between laminate layers — can show progressive delamination under specific humidity and temperature combinations. Delamination compromises both barrier performance and the structural integrity of the tube tail seal. Visual examination for delamination at each stability time point is a low-cost, high-value monitoring check that should be built into every stability protocol for laminate tube constructions.
Documentation and Regulatory Submission
ICH Q1A Guidelines Compliance
Regulatory submissions in ICH markets (US, EU, Japan, Canada, and many others through ICH harmonization) must include stability data that meets ICH Q1A (R2) requirements. This means: studies initiated at the time of first regulatory submission (or documented to have been initiated at an appropriate earlier point), time points and test methods specified in advance and followed consistently, and statistical analysis of results using appropriate methods where quantitative data is collected.
Data Analysis and Trend Reporting
Stability data is most valuable when it is trended — comparing results at successive time points to identify rates of change and project future values. A trending analysis that shows an active ingredient declining at a consistent rate can predict with statistical confidence whether the product will remain within specification at its expiry date, and identify early warning signals that allow reformulation or packaging changes before product reaches the market.
Shelf-Life Determination Methodology
Shelf life is determined by identifying the first time point at which any critical quality attribute falls outside its specification limit — or, using regression analysis with defined confidence intervals, the statistical projected time to failure. The shelf life assigned must be the shorter of: the time supported by real-time data (if data to expiry has been collected) or the time projected from accelerated and regression analysis with appropriate statistical confidence.
Submission Requirements for Regulatory Approval
Stability data submitted in regulatory applications must include: study designs (protocols) approved before studies commenced, complete tabulated results at each time point, statistical analysis where specified, and a conclusion linking the data to the proposed shelf life claim. Some markets require stability protocols to be reviewed and approved by the regulatory authority before studies commence — confirm the submission requirements for each specific market.
Labeling, Coding, and Serialization Compliance
Regulatory Labeling Requirements
Drug Facts and Ingredient Declaration Standards
For OTC pharmaceutical tubes in the US market, the Informações sobre o medicamento format (21 CFR §201.66) is mandatory. It requires specific sections in a defined sequence: Active Ingredient(s), Purpose, Uses, Warnings (including subheadings in defined sequence), Directions, Other information, and Inactive ingredients. The type size minimums and label format constraints are specified in the regulation — deviation from the format constitutes a labeling violation regardless of whether all the required information is present.
For cosmetic tubes, INCI nomenclature for ingredient declaration is required in the EU and is the international standard recognized across most regulated markets.
Warning and Precaution Label Placement
Warning statement placement requirements are one of the most technically specific areas of label compliance. The FDA requires that certain warnings appear “on the principal display panel” or “on the information panel immediately adjacent to the principal display panel.” On a tube, the principal display panel is typically the front face; the information panel is typically the back or side. Failure to place a required warning in the specified location — even if it appears somewhere else on the label — is a labeling violation.
Barcode and Serialization Requirements
Under the US DSCSA (Drug Supply Chain Security Act), prescription pharmaceutical product packaging must carry a machine-readable 2D DataMatrix barcode encoding: National Drug Code (NDC), serial number, lot number, and expiry date. Under the EU Falsified Medicines Directive (FMD), similar requirements apply with a different code format (2D DataMatrix encoding the product code per GS1 standards, serial number, batch number, and expiry date). These codes must be printed to defined minimum module size and print quality standards (ISO/IEC 15415 Grade C minimum for GS1-compliant barcodes).
Multilingual Labeling for International Markets
Managing multilingual labeling for a product distributed across multiple markets requires a formal label management system that tracks: which label version applies to which market, which regulatory approval or reference supports each version, the date of most recent regulatory review, and the document control status. Label errors caused by deploying a label intended for one market on product destined for another market are entirely avoidable — and entirely serious in their regulatory consequences.
How Proper Labeling Prevents Costly Recalls
Of all recall triggers in pharmaceutical tube packaging, labeling issues are the most preventable. Every labeling recall starts with a human decision — to print a version that wasn’t approved, to skip a proofing step, or to deploy without confirming the destination market requirements. A formal label approval workflow with documented sign-off at each stage, including QA final approval before print authorization, prevents labeling recalls without requiring any capital investment in new equipment.
Coding and Marking Standards
Batch Number and Expiration Date Requirements
Batch numbers must be traceable — scannable back to the production batch record — and must appear on the primary packaging (the tube) in addition to any secondary and tertiary packaging. Expiration dates must appear in a format specified by the destination market’s regulations (MM/YYYY is widely accepted; YYYY-MM-DD is required by some markets; “EXP” prefix is required by some; “Use By” vs. “Use Before” vs. “Expiry Date” wording varies by regulation).
Lot Traceability Coding Systems
The lot number format should be designed to encode operational information — at minimum, the production date and the production batch sequence — so that quality investigations can quickly identify the production window of a suspect lot without searching through batch records. A randomly assigned alphanumeric lot number that carries no embedded information is compliant but operationally inefficient.
Serialization for Anti-Counterfeiting
Pharmaceutical serialization is fundamentally an anti-counterfeiting measure — a unique serial number on each unit package that can be verified against the manufacturer’s database at any point in the supply chain, immediately identifying counterfeit units whose serial numbers don’t exist in the system or have already been scanned at a different location. Counterfeit pharmaceuticals represent a $200 billion annual global market problem; serialization is the primary technical defense that legitimate manufacturers can deploy.
Code Readability and Durability Standards
A code that is perfectly printed at the moment of production but has faded or abraded to illegibility by the time it reaches the pharmacy shelf is non-compliant — regardless of what it looked like when you shipped it. Code durability testing — subjecting printed tubes to abrasion, UV exposure, humidity cycling, and the other stresses of distribution and retail storage — should be part of the validation of your coding system configuration.
Integration with Your Production Machinery
Serialization adds a data management layer to the production line: each tube receives a unique code, the code is verified by vision system, and the verification result is linked to the batch record. This requires integration between the coding printer, the vision verification system, and the batch management system — typically through an MES (Manufacturing Execution System) or dedicated track-and-trace software platform. The machine and software specifications for this integration must be resolved as part of the equipment procurement process, not discovered during commissioning.
Common Labeling Compliance Issues
Incomplete ingredient declarations: Missing ingredients, or ingredients listed by trade name rather than INCI nomenclature, are among the most common FDA warning letter topics in cosmetics.
Incorrect warning label placement: The warning is present but positioned on a panel that doesn’t meet the regulatory definition of “principal display panel” — a technical violation regardless of intent.
Illegible or fading batch codes: Hot-stamp codes on high-gloss surfaces, or inkjet codes on surfaces with inadequate ink adhesion, fail within the distribution lifecycle — causing traceability problems and potential recall events.
Missing or inaccurate expiration dates: An expiration date that doesn’t match the stability data supporting the shelf-life claim, or a date that appears in a format not accepted by the destination market, creates recall risk.
Non-compliance with country-specific requirements: A label that meets US FDA requirements may fail Canadian bilingual requirements, EU font-size minimums, or China’s mandatory Mandarin labeling — simultaneously, without any individual label element being incorrect for its intended market.
Continuous Improvement and Regulatory Updates
Staying Current With Changing Regulations
Monitoring Regulatory Agency Updates and Guidance
Regulatory agencies publish guidance, draft regulations, and updates continuously — and they do not send notifications to every affected company. Building a formal regulatory intelligence function (even a part-time one, using publicly available monitoring tools) ensures that your organization learns about changes with enough lead time to assess their impact and plan implementation before enforcement begins.
Key sources for pharmaceutical packaging regulatory updates: FDA’s Drugs@FDA guidance database, EMA’s published guidelines, ICH’s active guidelines, and the regulatory compliance sections of industry publications such as Pharmaceutical Technology e Resumo sobre Embalagens.
Industry Association Participation and Networking
Industry associations — the International Association of Contract Manufacturers and Packagers (IACMP), the Healthcare Packaging Institute (HCP), and the Cosmetic, Toiletry and Fragrance Association (CTFA) — maintain active regulatory affairs programs that track relevant developments and translate them into actionable guidance for members. Membership and participation in relevant working groups provides both early intelligence on regulatory changes and access to peer expertise on implementation challenges.
Training Programs for Your Production Team
Regulatory requirements change faster than most annual training cycles. Build a process for distributing regulatory updates to relevant team members when they occur — not just at the next scheduled training cycle. The gap between when a regulation changes and when your production team is trained to the new requirement is a compliance risk window.
For production supervisors and quality staff, external training through organizations like ISPE (International Society for Pharmaceutical Engineering) e PDA (Parenteral Drug Association) provides deeper technical education on the regulatory frameworks that govern pharmaceutical tube manufacturing specifically.
Impact of New Regulations on Your Operations
Each significant regulatory change should be assessed for: which products, processes, or documentation practices are affected; what changes are required to achieve compliance; by what date compliance is required; and what the estimated cost of implementation is. This assessment — conducted by QA with input from operations, quality, and commercial teams — is the basis for the business case for compliance investments.
How to Budget for Compliance Changes
The compliance function should have a dedicated budget line for regulatory change implementation — not be expected to fund compliance changes from operational cost savings. A framework for compliance change budgeting: assess the expected regulatory change pipeline for the next 18 months, estimate implementation costs for each expected change, and include those estimates in the annual budget cycle with appropriate contingency for unexpected requirements.
Implementing a Compliance Management System
Standard Operating Procedures (SOPs) Documentation
An SOP is a written procedure that describes exactly how a specific task is to be performed — who does it, using what tools or equipment, following what sequence of steps, recording what data, and to what acceptance criteria. SOPs are the foundation of reproducible compliance: they ensure that the same procedure produces the same outcome regardless of which operator performs it, and they provide the evidence base that a process is being consistently followed.
For pharmaceutical tube manufacturers, SOPs must cover: all critical production operations, all quality testing and inspection activities, equipment cleaning and maintenance, deviation management, batch record completion, change control, supplier management, and environmental monitoring. The total number of SOPs in a pharmaceutical production environment typically ranges from 50 to 300, depending on scope and complexity.
Internal Audit and Self-Assessment Programs
Internal audits — systematic reviews of your own compliance against your own procedures and against applicable regulatory requirements — are required by GMP frameworks and are the single most effective tool for identifying compliance gaps before an external regulator does. An effective internal audit program includes: an annual audit schedule covering all quality system elements over a rolling 12-month period; trained internal auditors who are independent of the area being audited; documented audit reports with clear findings and required corrective actions; and a tracking system that monitors CAPA closure against committed timelines.
Management Review and Continuous Improvement
Management review of the quality system — required under ISO 9001, ICH Q10, and most GMP frameworks — provides senior leadership with the quality performance data needed to make resource allocation decisions. A management review that consists only of slide presentations showing data with no decisions made is a procedural exercise, not a quality management function. Effective management review identifies trends, allocates resources to address weaknesses, and establishes improvement priorities — all documented in meeting minutes that form part of the quality system record.
Risk Assessment and Mitigation Strategies
A formal pharmaceutical quality risk management program — following the framework of ICH Q9 — systematically identifies, evaluates, and controls risks to product quality throughout the product lifecycle. For tube packaging manufacturers, quality risk management applies to: material selection decisions, equipment changes, supplier changes, production process changes, and the assessment of deviations and non-conformances.
Building a Compliance Culture in Your Organization
Compliance culture — the collective organizational attitude toward regulatory requirements — determines whether compliance is something your organization does to pass inspections or something it builds into every operational decision. Organizations with genuine compliance culture have lower non-conformance rates, fewer regulatory findings, and better prepared inspection responses — not because they work harder at compliance activities, but because everyone from the production operator to the CEO treats compliance as a non-negotiable business requirement rather than a regulatory imposition.
Preparing for Regulatory Inspections
Pre-Inspection Self-Audits and Gap Analysis
A pre-inspection self-audit conducted 60–90 days before an expected inspection (or annually as standard practice) identifies gaps that can be remediated before an inspector finds them. Use the FDA’s inspection guidance documents and published FDA 483 observations (available in the FDA database) as the self-audit checklist — they tell you exactly what FDA inspectors look for. Common high-frequency findings in tube packaging operations: fill-weight record completeness, seal integrity testing documentation, cleaning validation for multi-product lines, and supplier qualification records for tube materials.
Documentation Organization and Accessibility
Inspectors routinely request documents within minutes — batch records for specific lots, calibration certificates for specific instruments, training records for specific operators. If retrieving these documents requires extended searching or a database query that takes 30 minutes, it creates the impression (regardless of whether the documents exist) that your documentation system is not under control. Organizing documents for rapid retrieval — by lot number, by equipment ID, by procedure number — is an operational requirement, not a cosmetic one.
Employee Training and Mock Inspections
Employees who interact with inspectors — production supervisors, quality staff, equipment operators — should be trained on: what inspectors may ask, how to answer truthfully and specifically without volunteering additional information that generates follow-up questions, who to contact immediately if an inspector makes a concerning observation, and what to do if asked to retrieve a document. Mock inspections — internal exercises where a trained QA person plays the role of an inspector — are the most effective preparation tool available.
Responding to FDA 483 Observations
An FDA Form 483 is a list of inspectional observations — instances where the inspector has determined that conditions deviate from cGMP requirements. Receiving a 483 is serious but not unusual; the response is what determines the regulatory outcome. A formal written response to each 483 observation must be submitted within 15 business days, including: acknowledgment of the observation, root cause analysis, immediate corrective actions taken, and a CAPA plan with committed completion dates. A well-constructed, credible 483 response significantly reduces the probability of a subsequent warning letter.
Post-Inspection Corrective Action Planning
Every closed inspection — whether resulting in a 483, a warning letter, or a satisfactory outcome — should generate a post-inspection review that captures: what findings were made (if any), what internal processes were found to be effective by the inspection, and what process improvements the inspection triggered regardless of regulatory outcome. Organizations that only improve after receiving regulatory findings are always operating in reactive mode. Organizations that improve proactively — treating the inspection as a diagnostic tool rather than a threat — build quality systems that become genuinely more robust over time.
Your Path to Compliant, Profitable Tube Manufacturing
Compliance in tube packaging manufacturing is not a destination you arrive at — it is a continuous operational discipline that must be maintained, updated, and strengthened as products, markets, regulations, and production processes evolve.
The checklist documented in this guide covers the major compliance domains that determine whether your tube manufacturing operation can withstand regulatory scrutiny, serve pharmaceutical and premium cosmetic customers at the quality level they require, and compete effectively in international markets with increasingly demanding regulatory environments.
The manufacturers who build genuine competitive advantage from compliance — rather than simply meeting the minimum threshold to remain operational — do so by treating each compliance element not as a cost but as an investment. Every validated process is a quality signal to customers. Every complete batch record is a shield against recall liability. Every supplier qualification is an upstream quality control that reduces downstream defect risk.
If your operation is building or upgrading tube filling and packaging capability, Máquinas de embalagem Miyoda supports manufacturers, distributors, and agents with equipment specifications, validation documentation support, and technical consultation aligned to the regulatory frameworks this guide covers. Explore the full range of tube filling and sealing machines designed for both pharmaceutical and cosmetic production environments, or review the complete tube filling and sealing machine guide for detailed equipment selection criteria.
Get Your Complete Tube Packaging Compliance Checklist
Use the resources below to put every section of this guide into action:
- ✅ Printable compliance checklists for each production phase
- ✅ Regulatory requirement matrices by region (US, EU, China, Canada, Brazil, Japan)
- ✅ Quality assurance testing schedules with frequency and documentation guidance
- ✅ Documentation templates and batch record frameworks
- ✅ Supplier audit questionnaire templates
- ✅ Regulatory update tracking worksheet
📥 Download Your Free Compliance Checklist Now →
Glossário de termos-chave
AQL (Acceptable Quality Level): A statistical sampling standard that defines the maximum defect rate considered acceptable in a production lot, and the sample size required to verify conformance at a defined confidence level.
CAPA (Corrective and Preventive Action): A formalized problem-solving process that investigates the root cause of a non-conformance (corrective) and implements actions to prevent recurrence (preventive). Required by all GMP frameworks and ISO quality systems.
CoA (Certificate of Analysis): A supplier-issued document confirming that a specific material lot was tested against defined specifications and met all requirements. Must be lot-specific, not a generic product specification.
CCS (Contamination Control Strategy): Required by EU GMP Annex 1 (2023 revision); a documented, facility-wide plan identifying all contamination risks and the controls addressing each one.
cGMP (current Good Manufacturing Practice): FDA’s regulatory standards for pharmaceutical manufacturing processes — “current” reflecting that requirements evolve as technology and understanding advance.
E&L Testing (Extractables and Leachables): The systematic process of identifying chemical compounds that can migrate from packaging materials into a product under extractive conditions (extractables) and under actual use conditions (leachables).
IQ/OQ/PQ (Installation/Operational/Performance Qualification): The three-stage validation protocol for pharmaceutical manufacturing equipment — demonstrating correct installation, correct operation across its specified range, and consistent performance under real production conditions.
ICH (International Council for Harmonisation): The international body that develops harmonized pharmaceutical regulatory guidelines accepted across the US, EU, Japan, and many other markets — including the Q1A stability guidelines, Q3E leachables guidelines, and Q9 quality risk management framework.
INCI (International Nomenclature of Cosmetic Ingredients): The internationally standardized naming system for cosmetic ingredients, required for ingredient declaration on cosmetic labels in the EU and widely adopted internationally.
MoCRA (Modernization of Cosmetics Regulation Act, 2022): The most significant update to US cosmetic regulation since 1938, requiring facility registration and product listing with FDA for cosmetic manufacturers, among other requirements.
OEE (Eficiência Geral do Equipamento): A composite production performance metric combining Availability, Performance, and Quality rates. Industry benchmark for pharmaceutical packaging equipment is 85%+ OEE.
SAL (Sterility Assurance Level): The probability of a non-sterile unit in a terminally sterilized product — the regulatory standard is SAL 10⁻⁶ (one non-sterile unit per million units sterilized).
SOP (Standard Operating Procedure): A written procedure defining exactly how a specific task is to be performed — the foundation of process reproducibility and compliance auditability.
USP (United States Pharmacopeia): The scientific non-profit organization that sets quality standards for pharmaceuticals, including packaging materials. USP <661> and <661.2> are the relevant chapters for plastic pharmaceutical packaging.
Perguntas frequentes
FAQ 1: What is the fundamental difference between pharmaceutical and cosmetic tube compliance requirements?
The most important distinction is that pharmaceutical tube compliance is a legal requirement enforced by regulatory agencies with enforcement authority — the FDA can compel recalls, issue warning letters, and revoke manufacturing authorization. Cosmetic compliance involves a mix of legal requirements (labeling, prohibited substances) and voluntary quality standards, with enforcement through market withdrawal and civil liability rather than criminal prosecution. For tube manufacturers and machinery suppliers, this means pharmaceutical customers require validated equipment, GMP-grade materials, and electronic batch records as contractual requirements — cosmetic customers require these as competitive differentiators that may or may not be specified, depending on the customer’s market and quality aspirations. The machinery selection implications are significant: a pharmaceutical tube filling line requires IQ/OQ/PQ documentation packages, 316L stainless steel product-contact surfaces, and CIP capability; a cosmetic line may not require any of these as mandatory specifications.
FAQ 2: How often must sterilization processes be revalidated?
Annual revalidation is the minimum regulatory expectation for pharmaceutical sterilization processes, and it is not a formality — it is required because bioburden levels on incoming tube materials and production environments change over time, and the validated sterilization dose must remain sufficient for the current bioburden reality. Beyond the annual revalidation cycle, additional (unscheduled) revalidation is triggered by: changes to the product formulation or filling volume, changes to the tube material or packaging configuration, changes to the load configuration within the sterilization system, significant equipment maintenance or replacement, or evidence from routine monitoring that bioburden has increased above the level assumed in the original validation. Documentation for each revalidation cycle — including dose mapping, biological indicator results, and the formal approval of the validation report by a qualified person — must be retained for the full regulatory retention period applicable to the product’s batch records.
FAQ 3: What happens if we fail a regulatory inspection?
The outcome depends on the severity and number of observations. An FDA Form 483 with minor observations may require only a written response within 15 business days and documented corrective actions. Multiple critical observations, or repeat findings from a previous inspection, increase the probability of a Warning Letter — a public document that triggers customer notification requirements for pharmaceutical distributors and may require your customers to qualify alternative suppliers pending remediation. A Warning Letter response requires a formal remediation plan with committed timelines, and FDA may conduct a follow-up inspection to verify that corrective actions were implemented. In severe cases, consent decrees — court-enforced compliance agreements — restrict manufacturing operations until FDA has verified full remediation. For EU inspections, suspension of the manufacturing authorization for affected product categories is the equivalent consequence. The single most effective investment in inspection outcome management is proactive internal audit activity that finds and fixes gaps before external inspectors do.
FAQ 4: Can the same tube filling machinery be used for both pharmaceutical and cosmetic tube production?
Mechanically, yes — many mid-to-high tier tube filling machines are built to pharmaceutical-grade material specifications (316L stainless steel, FDA-approved elastomers, CIP-compatible construction) and can physically handle both product categories. The distinction is operational and documentary: when the machine is running pharmaceutical products, it must operate under validated conditions (IQ/OQ/PQ completed), with electronic batch records, documented cleaning validation between product types, and operator training records maintained to GMP standards. For cosmetic products, the same machine can operate under the standard quality procedures applicable to that category. The critical requirement for a machine serving both categories is that cleaning validation between product campaigns demonstrates no cross-contamination risk — particularly relevant when switching between a cosmetic product with active fragrance ingredients and a pharmaceutical product with no fragrance components. Miyoda Packaging Machinery’s tube filling equipment is available in configurations that explicitly support dual pharmaceutical/cosmetic capability for contract manufacturers serving both markets.
FAQ 5: How do we choose between gamma radiation, ethylene oxide, and moist heat sterilization for our pharmaceutical tubes?
The decision tree starts with material compatibility, then considers product compatibility, then weighs operational factors. Gamma radiation is highly effective and leaves no chemical residue but can cause yellowing or molecular degradation in some plastics (particularly PVC and some polypropylene grades) — confirm gamma compatibility of your specific tube material by irradiating a sample lot and testing against your material specifications before validating with gamma. EO is effective on heat-sensitive and complex geometries but requires 3–14 days of aeration after sterilization to reduce EO residuals to acceptable limits, and EO residuals in the final product must be tested and documented. Moist heat (autoclave) is the most thoroughly validated sterilization method but typically cannot be used for plastic tube packaging due to the temperatures required (121°C minimum). For most pharmaceutical laminate and PE tubes, gamma radiation is the preferred method where material compatibility is confirmed; EO is the alternative for heat-sensitive or gamma-incompatible materials. Moist heat is used for equipment sterilization and for aluminum tube applications.
FAQ 6: What material certifications must our tube suppliers provide?
At minimum, a pharmaceutical-grade tube supplier must provide: a lot-specific Certificate of Analysis confirming the material meets USP <661> (and <661.2> from December 2025) requirements; an FTIR spectrum or equivalent chemical identity confirmation; physical property test results (density, MFI) against specification; and confirmation of absence of prohibited substances and heavy metals above regulatory thresholds. For suppliers seeking ISO 15378 certification (the GMP standard specifically for primary pharmaceutical packaging material manufacturers), their QMS certification certificate should also be provided and maintained in your Approved Supplier List record. For cosmetic tube materials used in EU-distributed products, the supplier should provide a declaration of conformity with EU Regulation (EC) 10/2011 (for plastic materials intended for food contact, referenced for cosmetic packaging) or equivalent EU packaging material regulation, plus heavy metals test results for any colored or coated tube materials.
FAQ 7: How long must we retain compliance and batch records?
FDA 21 CFR §211.180 requires pharmaceutical batch records to be retained for a minimum of one year beyond the product’s expiration date, or three years from the date of batch distribution (whichever is longer). For a product with a 36-month shelf life, this means batch records must be retained for at least 39–51 months after the batch is produced. EU GMP guidelines require a minimum of five years retention for pharmaceutical batch records, or one year beyond the product’s expiry date, whichever is longer. For cosmetic records, retention requirements vary by market — EU Good Manufacturing Practices for cosmetics (ISO 22716) recommend retaining records for a minimum of three years after the product is last distributed. The operational implication: all batch records must be in a format and location that enables retrieval within a reasonable timeframe (typically 24 hours) during an inspection, for the full retention period. Digital records must be backed up, and backup integrity must be verified periodically.
FAQ 8: What is the real cost of non-compliance, and how do we make the business case for compliance investment?
The business case for compliance investment is fundamentally a risk-weighted cost comparison. Published data on pharmaceutical recall costs shows average direct costs of $2–10 million for a major batch recall; indirect costs (customer requalification, increased inspection frequency, contract loss) are typically two to four times direct costs. A single FDA warning letter in the US medical device industry costs between $7.5 billion and $9 billion annually across the industry (Hilaris Publishers analysis). At the facility level, a two-week production shutdown from a compliance-triggered event on a line producing 50,000 tubes per day at $0.80 contribution margin costs $560,000 in lost contribution alone. Against these risk costs, compliance infrastructure investments — documentation systems, environmental monitoring, validation programs, supplier auditing — typically cost 2–5% of annual revenue for a mid-size pharmaceutical packaging operation. The ROI case is straightforward once the risk costs are quantified; the challenge is that compliance failures are low-probability events, making their expected cost easy to underestimate until one actually occurs.
FAQ 9: How do we manage a product recall efficiently and minimize business impact?
An efficient recall execution requires infrastructure that must be in place before the recall, not built during it. The three prerequisites: a traceability system that can identify every affected batch lot and trace it to every customer shipment within hours, a current and complete distribution database with customer contact information for every shipment in the retention period, and a documented recall procedure with assigned responsibilities and pre-approved customer notification templates. When a potential recall trigger is identified, the first step is internal investigation to confirm scope — how many lots are affected, what is the nature and severity of the defect, and what is the health risk classification. FDA classifies recalls into three classes: Class I (reasonable probability of serious adverse health consequences or death), Class II (may cause adverse health consequences but not serious), and Class III (not likely to cause adverse health consequences). The classification determines the urgency and scope of the field correction required. Post-recall, a formal CAPA analysis of every recall is a regulatory expectation and an operational necessity — without root cause resolution, the same failure mode generates future recall events.
FAQ 10: What training must our team have for regulatory compliance?
Training requirements differ by role and regulatory category. Production operators must be trained on: the specific SOPs governing their tasks, GMP principles relevant to their work environment (documentation, hygiene, gowning), equipment operation and malfunction response, and how to identify and report deviations. QA staff require deeper training in: GMP regulations, quality system management, audit techniques, deviation and CAPA management, and statistical quality control methods. Supervisors require competency in: review and approval of batch records, management of deviations, change control processes, and staff training oversight. In pharmaceutical operations, all training must be documented with trainee and trainer signatures, training content (procedure version and number), and training date — and this documentation must be retrievable during inspection. For regulatory-specific training (FDA 21 CFR compliance, EU GMP Annex 1, ICH Q guidelines), external training through organizations like ISPE e PDA provides a recognized qualification framework that supports regulatory credibility.
FAQ 11: How do we validate that our tubes won’t interact chemically with the pharmaceutical product inside?
Container-closure compatibility and E&L (extractables and leachables) testing is the formal process for this validation. The work follows a two-stage sequence: first, an extractables study that subjects the tube material to aggressive solvent conditions (simulating the worst-case migration scenario) to identify all compounds that could potentially migrate; second, a leachables study under actual conditions (real product in real tubes at real storage conditions and temperatures) that quantifies which compounds actually migrate at what concentration levels across the product’s shelf life. Any detected leachable is assessed for patient safety risk at the detected concentration using a toxicological risk assessment framework — typically referencing the ICH Q3E Threshold of Toxicological Concern (TTC) of 1.5 µg/day acceptable daily intake. If any leachable exceeds the TTC, a specific safety assessment is required before the tube-product combination can be approved. This work should be initiated at formulation development stage — not at regulatory submission stage — because discovering an unacceptable leachable during submission requires reformulation or packaging change that can delay market entry by 12–24 months.
FAQ 12: What does implementing a traceability system cost, and what does it require?
The investment range for tube packaging traceability systems spans from approximately $15,000 (lot-level traceability through an ERP system upgrade) to $250,000+ (full unit-level serialization with vision verification and integration to a regulatory DSCSA/FMD-compliant track-and-trace platform). Implementation requires: defining the traceability data model (what information is captured at each point in the chain), integrating the traceability system with production equipment (filling machine data, coding system output), configuring lot management in your ERP or quality management system, training production and QA staff on data entry and retrieval procedures, and validating the system if used for pharmaceutical regulatory purposes (21 CFR Part 11 validation for electronic records). The ROI case for traceability investment is most directly demonstrated by recall simulation exercises: time the current process for identifying affected lots and shipments, then compare to the performance of the traceability system post-implementation. Organizations that have experienced actual recalls consistently report that their traceability investment paid for itself within the first recall event they managed with the system in place — not through cost savings, but through the prevention of costs that an undocumented, manual recall process would have generated.
FAQ 13: How do we ensure cosmetic tubes meet international standards when exporting to different markets?
The practical framework for international cosmetic export compliance has four components. First, regulatory mapping: for each target export market, identify the specific regulatory requirements for cosmetic tube packaging — prohibited substances, labeling language and format, mandatory declarations, and any market-specific approval requirements (China’s CSAR registration system for some cosmetic categories is the most significant current example). Second, label management: maintain a label management system that tracks which label version is approved for which market, with version control and approval workflows that prevent unauthorized label versions from reaching production. Third, material documentation: maintain packaging material compliance declarations for each major market’s requirements — EU Regulation 1223/2009 requires Responsible Person documentation of packaging material safety; NMPA in China requires similar documentation in Chinese regulatory submission format. Fourth, ongoing monitoring: regulatory requirements in cosmetics markets are actively evolving — the EU is updating Annexes to Regulation 1223/2009 on a continuous basis; China revised CSAR in 2021 and continues to issue implementing regulations. Building a regulatory intelligence function, or subscribing to a regulatory update service that monitors the markets you export to, is the cost-efficient alternative to discovering market-entry blocks at the customs stage.